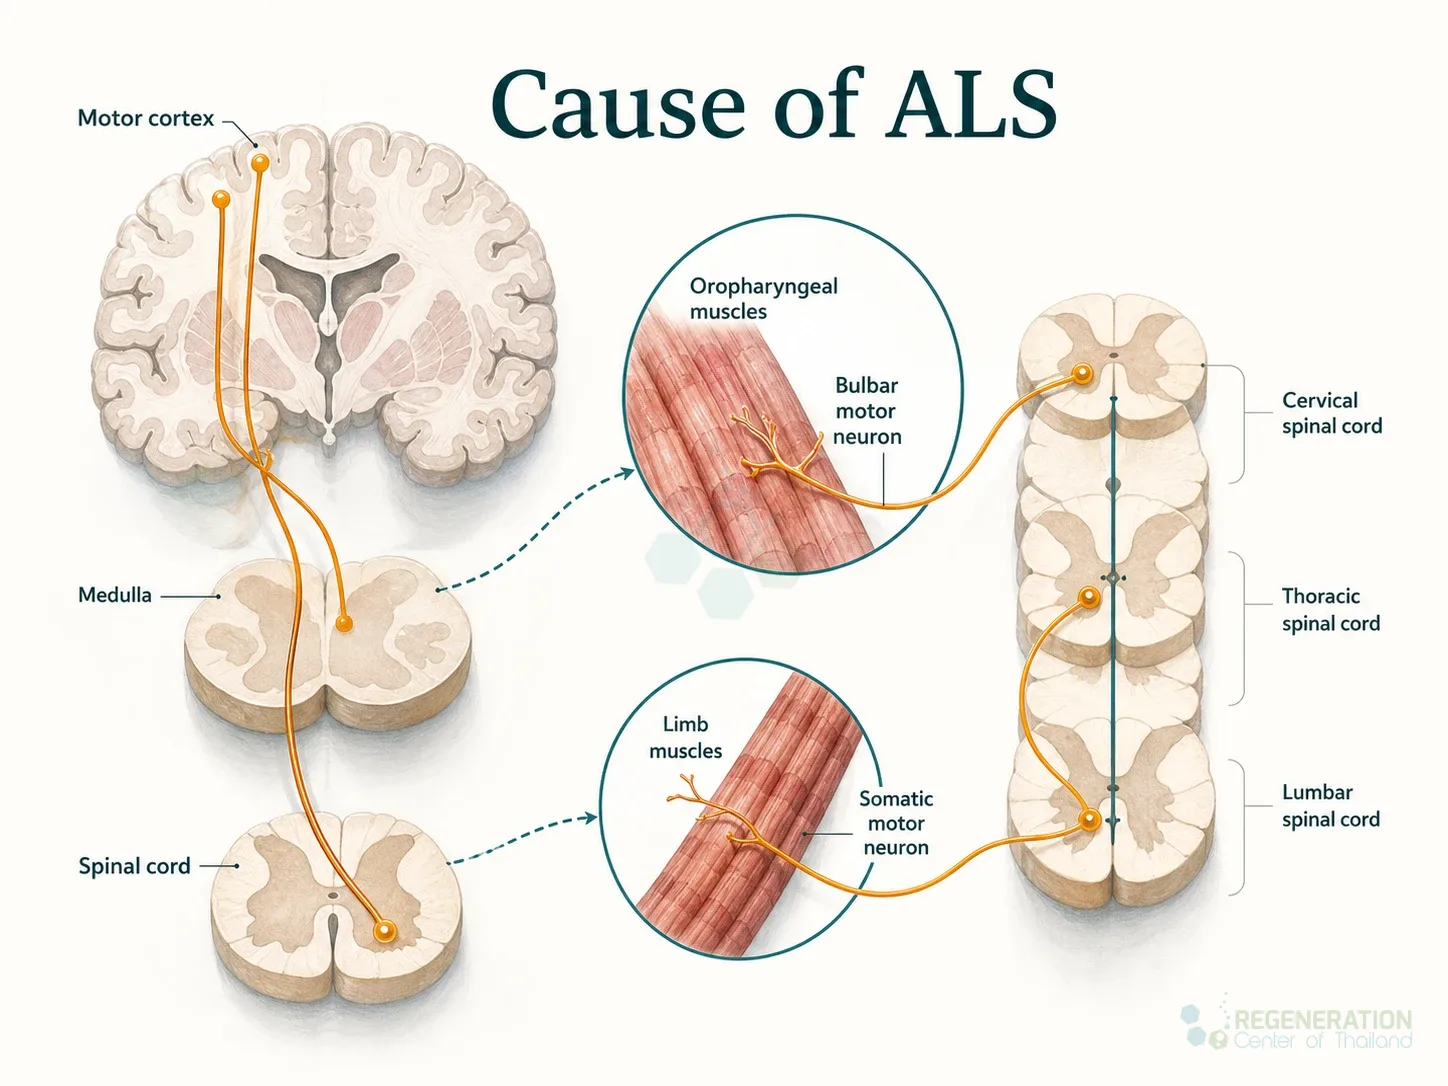
ALS (sclérose latérale amyotrophique) est une maladie neurodégénérative progressive touchant les motoneurones supérieurs et inférieurs du tronc cérébral et du cortex moteur. Ces dernières années, les cellules souches mésenchymateuses (CSM) et les cellules souches neurales ont été différenciées en cellules spécialisées possédant des fonctions spécifiques nécessaires aux patients atteints de ALS. Les CSM et les cellules neurales agissent comme des réservoirs internes dans divers tissus et jouent un rôle crucial dans la croissance, le développement, la survie, la réparation et la régénération des fonctions perdues. Essais cliniques et des recherches antérieures dans revues médicales ont montré que l’espérance de vie habituelle après le diagnostic est de 3 à 6 ans. La cause réelle de ALS et Maladie du motoneurone varie d’un patient à l’autre ; toutefois, il est largement admis que le problème sous-jacent chez la majorité des patients peut être attribué au dysfonctionnement ou à la dérégulation d’une neuroprotéine essentielle appelée TDP-43.[1]
Les maladies du motoneurone (MND) constituent une famille d’affections comprenant la sclérose latérale primitive (PLS), la sclérose latérale amyotrophique (ALS), l’atrophie musculaire progressive (PMA), l’amyotrophie monomélique (MMA), la paralysie pseudobulbaire, Paralysie supranucléaire progressive (PSP), et paralysie bulbaire progressive.
Diagnostic de ALS
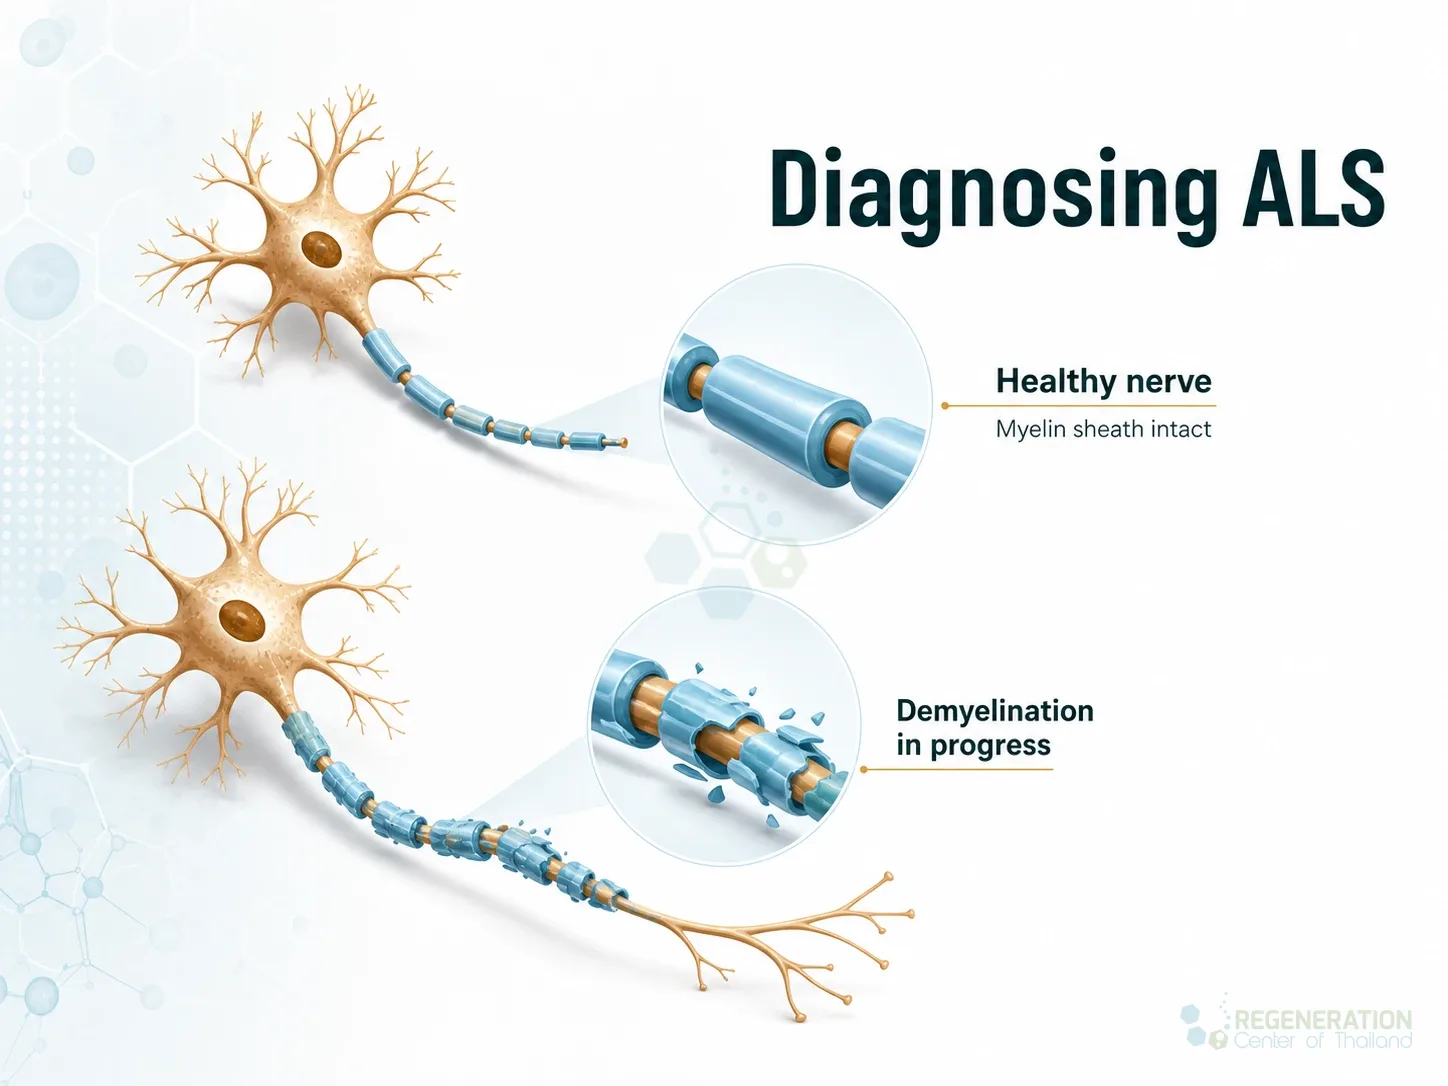 Le diagnostic et la classification de la MND en ALS dépendent de la vitesse à laquelle la maladie du patient progresse à travers les différents stades et du fait que l’affection soit considérée comme héréditaire/familiale ou sporadique/idiopathique. Chez la plupart des patients, les symptômes de ALS apparaissent d’abord dans les muscles du visage ou de la gorge. Ce stade précoce (début) survient lorsque les motoneurones inférieurs, les cellules nerveuses et les neurotransmetteurs du tronc cérébral (bulbe rachidien/moelle allongée) commencent à mourir. Cette forme précoce de ALS est classée comme « ALS à début bulbaire ». Avec le temps, la maladie s’étend à d’autres régions, notamment les motoneurones de la moelle épinière.
ALS vs. PLS et PMA
Les symptômes classiques de ALS surviennent dans environ 65 % de tous les cas et touchent à la fois les motoneurones supérieurs et inférieurs. La forme classique de ALS peut être classée comme une maladie ALS à début bulbaire ou à début spinal (début dans les membres). La classification de ALS est particulière, car le diagnostic de PLS (sclérose latérale primitive) ne touche que les motoneurones supérieurs des bras et des jambes. En revanche, la PMA (amyotrophie musculaire progressive) ne touche que les motoneurones inférieurs. D’autres variantes de ALS comprennent la ALS à début respiratoire, le syndrome de la jambe ballante (diplégie amyotrophique des jambes), le syndrome du bras ballant (diplégie amyotrophique brachiale) et la forme bulbaire isolée de ALS. Les applications cliniques actuelles offrent un meilleur pronostic pour la sclérose latérale primitive que pour la forme classique de ALS en raison de sa progression plus lente, ce qui entraîne un déclin fonctionnel moindre et ouvre des perspectives de traitement fondé sur les cellules souches. Les hommes sont plus susceptibles de développer une forme de ALS à début précoce, tandis que la forme juvénile de ALS est beaucoup plus susceptible d’être héréditaire que la forme de ALS à début adulte.
ALS, ou Maladie de Lou Gehrig, est une maladie neurologique dégénérative très agressive qui affecte le traitement de ALS et nécessite des approches innovantes telles que la thérapie à base de cellules souches. cellules nerveuses dans le cerveau et la moelle épinière. En particulier, ALS désigne la dégénérescence des motoneurones qui s’étendent du cerveau à la moelle épinière et aux muscles. ALS provoque une dégénérescence des motoneurones, qui pourrait être atténuée par une thérapie cellulaire. Signalisation cellulaire et neurotransmetteurs sont souvent les premières à mourir au cours d’un processus appelé apoptose cellulaire. Avec cela, la capacité du cerveau à initier et à gérer les mouvements musculaires volontaires est similaire à Maladie de Parkinson et MS. Cela finira par entraîner une paralysie totale du patient au stade avancé de la maladie.[2]
Signes et symptômes de ALS
En raison de la dégénérescence rapide des motoneurones supérieurs et inférieurs, Maladies neurodégénératives telles que ALS provoquent généralement une atrophie musculaire, des douleurs neuropathiques, une spasticité musculaire, de fréquents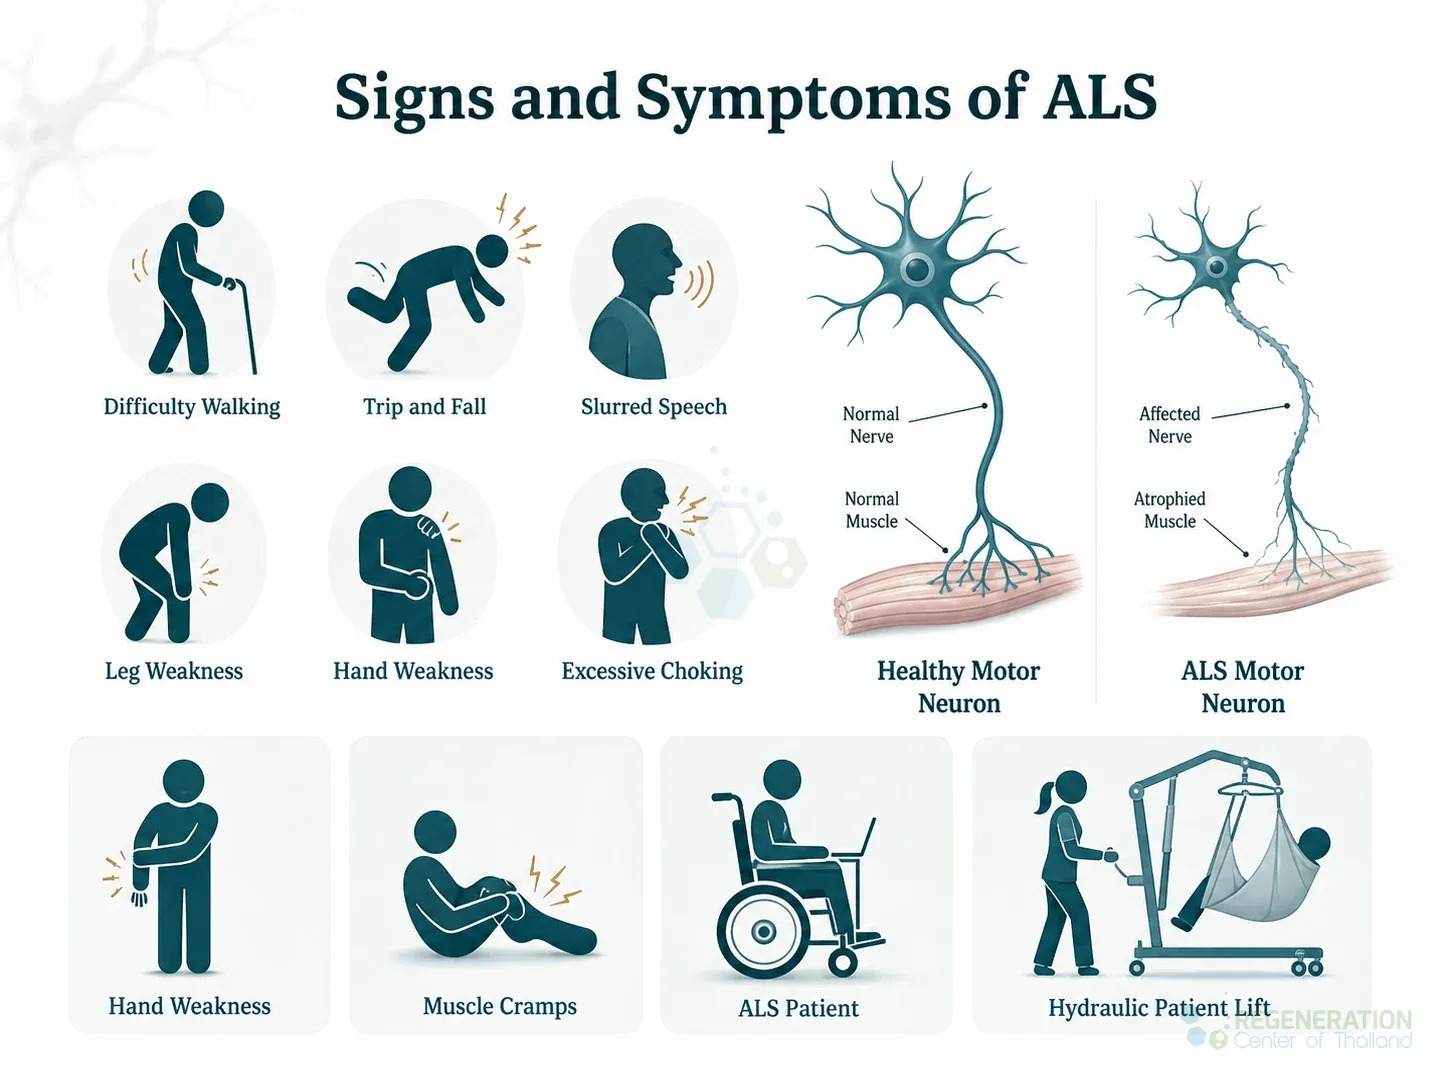 crampes ou spasmes dans tout le corps. Les symptômes sont souvent confondus avec d’autres affections, telles que la neuropathie périphérique, mais peuvent également ressembler à ceux liés aux types de cellules touchés dans la sclérose latérale amyotrophique. Au fil du temps, les patients atteints de ALS perdent la capacité de contrôler les mouvements volontaires, la fonction intestinale et insuffisance respiratoire, ainsi que l’utilisation des muscles extraoculaires responsables du mouvement des yeux. ALS n’est pas considéré comme étant. La sclérose en plaques est un exemple de maladie auto-immune pouvant être traitée par une thérapie cellulaire et qui présente certaines similitudes avec ALS. Cependant, certains chercheurs en cellules souches estiment que cela pourrait être dû en partie à une réponse immunitaire désorganisée et au stress oxydatif.
Outre la dégénérescence physique, les patients atteints de ALS souffrent également de troubles comportementaux ou cognitifs, souvent diagnostiqués à tort comme une démence frontotemporale, ce qui complique l’approche de thérapies telles que la transplantation de cellules souches mésenchymateuses. Lorsque les changements cognitifs ou langagiers sont marqués, les cliniciens doivent également faire la distinction entre affections cérébrales neurodégénératives et vasculaires car la CSVD peut affecter la mémoire, la démarche et les fonctions exécutives sans être une maladie du motoneurone. Parmi les symptômes courants figurent les gestes ou phrases répétitifs, la perte d’inhibition, l’apathie, les troubles du langage et la perte de mémoire verbale. Environ 50 % des patients atteints de ALS à début bulbaire présentent une dépression et des états émotionnels extrêmes au cours desquels ils rient ou pleurent sans raison apparente. La douleur nociceptive est un autre symptôme fréquent, les patients signalant des contractions musculaires répétées au niveau de la colonne cervicale (région du cou), douleur lombaire, douleur à l’épaule, ou une pression dans la région de l’estomac.
Causes et facteurs de risque de ALS
Malgré les progrès rapides réalisés dans la compréhension des causes, la cause de ALS (également connue sous le nom de maladie de Lou Gehrig) reste relativement inconnue, mais elle est généralement attribuée à des causes héréditaires (familiales) ou sporadiques (environnementales). Grâce aux progrès du diagnostic moléculaire, les facteurs génétiques associés à ALS sont mieux compris, ce qui rend le traitement de ALS plus efficace que le fait de s’appuyer uniquement sur des facteurs environnementaux. Il n’existe pas de cause unique et spécifique de ALS environnementale, mais la recherche a démontré que les lésions neurodégénératives associées à troubles rares du mouvement, comme ALS, s’accumule sur de longues périodes.
Risques de développer ALS
Des études scientifiques ont montré que la forme familiale (héréditaire) de ALS représente moins de 10 % de tous les cas confirmés. La forme héréditaire de ALS suit soit un mode de transmission dominant lié à l’X, soit un mode autosomique récessif. Chaque parent porte une copie du gène muté mais ne présente souvent aucun signe ni symptôme. Pour cette raison, la forme autosomique récessive de ALS est fréquemment diagnostiquée à tort comme une forme environnementale (sporadique) de ALS. Les marqueurs les plus courants pour l’hérédité ALS sont C9orf72, SOD1, FUS, et TARDBP. Néanmoins, plus de 20 gènes sont associés à la forme familiale de ALS, et le seul moyen d’identifier avec précision les mutations génétiques est de procéder à des analyses de l’ADN.
7 Stades de ALS
Stade 1 : stade précoce ALS
Symptômes :
- Crampes ou raideurs musculaires
- Faiblesse subtile dans une zone précise telle que la main, le bras, la jambe ou le visage
- Problèmes de coordination, comme trébucher ou laisser tomber des objets
Impact :
- Les activités quotidiennes ne sont généralement pas affectées de manière significative.
Stade 2 : handicap léger
Symptômes :
- Faiblesse perceptible de certains muscles, comme ceux des bras ou des jambes
- Légère difficulté à accomplir certaines tâches physiques
Impact :
- Les activités quotidiennes deviennent quelque peu difficiles, mais restent gérables.
Stade 3 : handicap modéré
Symptômes :
- Faiblesse musculaire et atrophie évidentes
- Difficulté accrue à effectuer des tâches nécessitant de la dextérité manuelle
- Troubles de l’équilibre entraînant des chutes
Impact :
- Affecte la capacité à effectuer de manière autonome certaines activités quotidiennes, comme marcher.
Stade 4 : handicap sévère
Symptômes :
- Faiblesse importante et atrophie musculaire
- Mobilité limitée
- Besoin d’aides techniques à la mobilité
Impact :
- Les tâches quotidiennes nécessitent une assistance, y compris pour la mobilité
Stade 5 : Handicap progressif
Symptômes :
- Difficulté extrême à se déplacer
- Faiblesse du cou et difficulté à maintenir la tête droite
- Difficulté à avaler et à parler
Impact :
- La personne peut avoir besoin d’un fauteuil roulant pour se déplacer et d’une assistance pour la plupart des activités quotidiennes.
Stade 6 : stade alité
Symptômes :
- Faiblesse sévère des jambes et des bras
- Incapacité à parler et à avaler
- Problèmes respiratoires
Impact :
- Dépendance totale à l’égard des aidants pour les activités quotidiennes, nécessitant souvent du matériel médical de niveau hospitalier à domicile ou dans un établissement de soins spécialisé
Stade 7 : Stade terminal
Symptômes :
- Problèmes respiratoires graves
- Impact cognitif majeur
- Défaillance de la plupart des fonctions corporelles
Impact :
- L’accent est mis sur les soins palliatifs afin de soulager les symptômes et d’améliorer la qualité de vie.
- La compréhension de ces stades peut aider les familles et les équipes médicales à planifier efficacement les besoins en soins de la personne atteinte de ALS. Il est essentiel de consulter des professionnels de santé pour obtenir un diagnostic approprié et un plan de traitement adapté aux besoins individuels.
Test génétique pour ALS
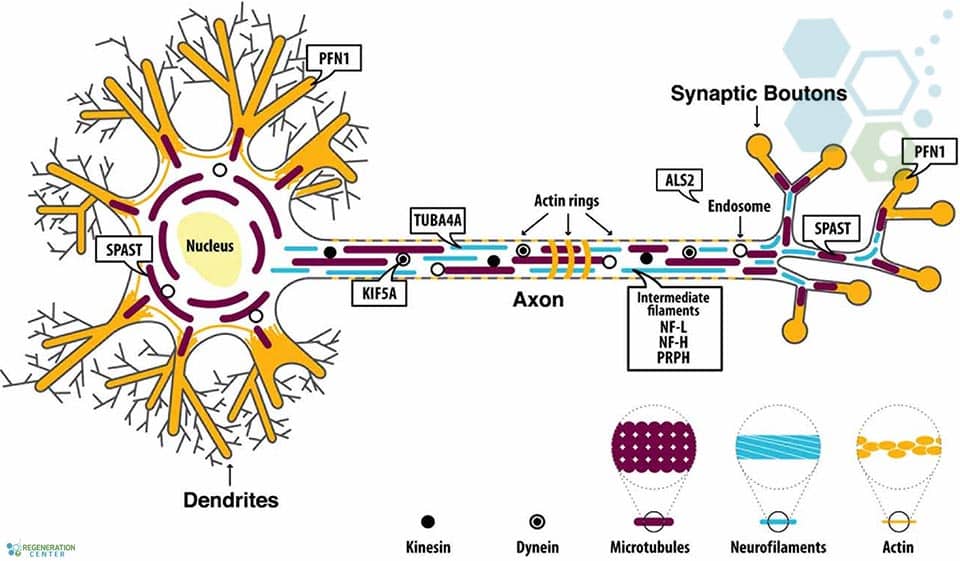
Les tests ADN n’étant pas courants dans les générations précédentes, il est souvent difficile de prévoir cette affection en l’absence d’un dépistage proactif. Le diagnostic clinique de ALS nécessite généralement des mutations dans au moins 2 gènes (ou davantage) en raison d’une transmission oligogénique. Le Regeneration Center ne propose pas Les thérapies géniques pour ALS sont étudiées dans diverses études cliniques. Néanmoins, cela peut fournir des informations sur l’efficacité de la thérapie à base de cellules souches chez les patients atteints de sclérose latérale amyotrophique. Les tests de séquençage de l’ADN sont essentiels pour déterminer les meilleures options de thérapie cellulaire pour les patients atteints de sclérose latérale amyotrophique. Pour les 20 causes génétiques les plus fréquentes de sclérose latérale amyotrophique familiale, notamment ALS2, TBK1, SOD1, DCTN1, SPG11, TARDBP, KIF5A, FUS, OPTN, PFN1, SETX, CHCHD10, CHMP2B, MATR3, UBQLN2, VAPB, TFG, VCP, SIGMAR1 et SQSTM1.
ALS sporadique vs isolé – Recherche sur ALS
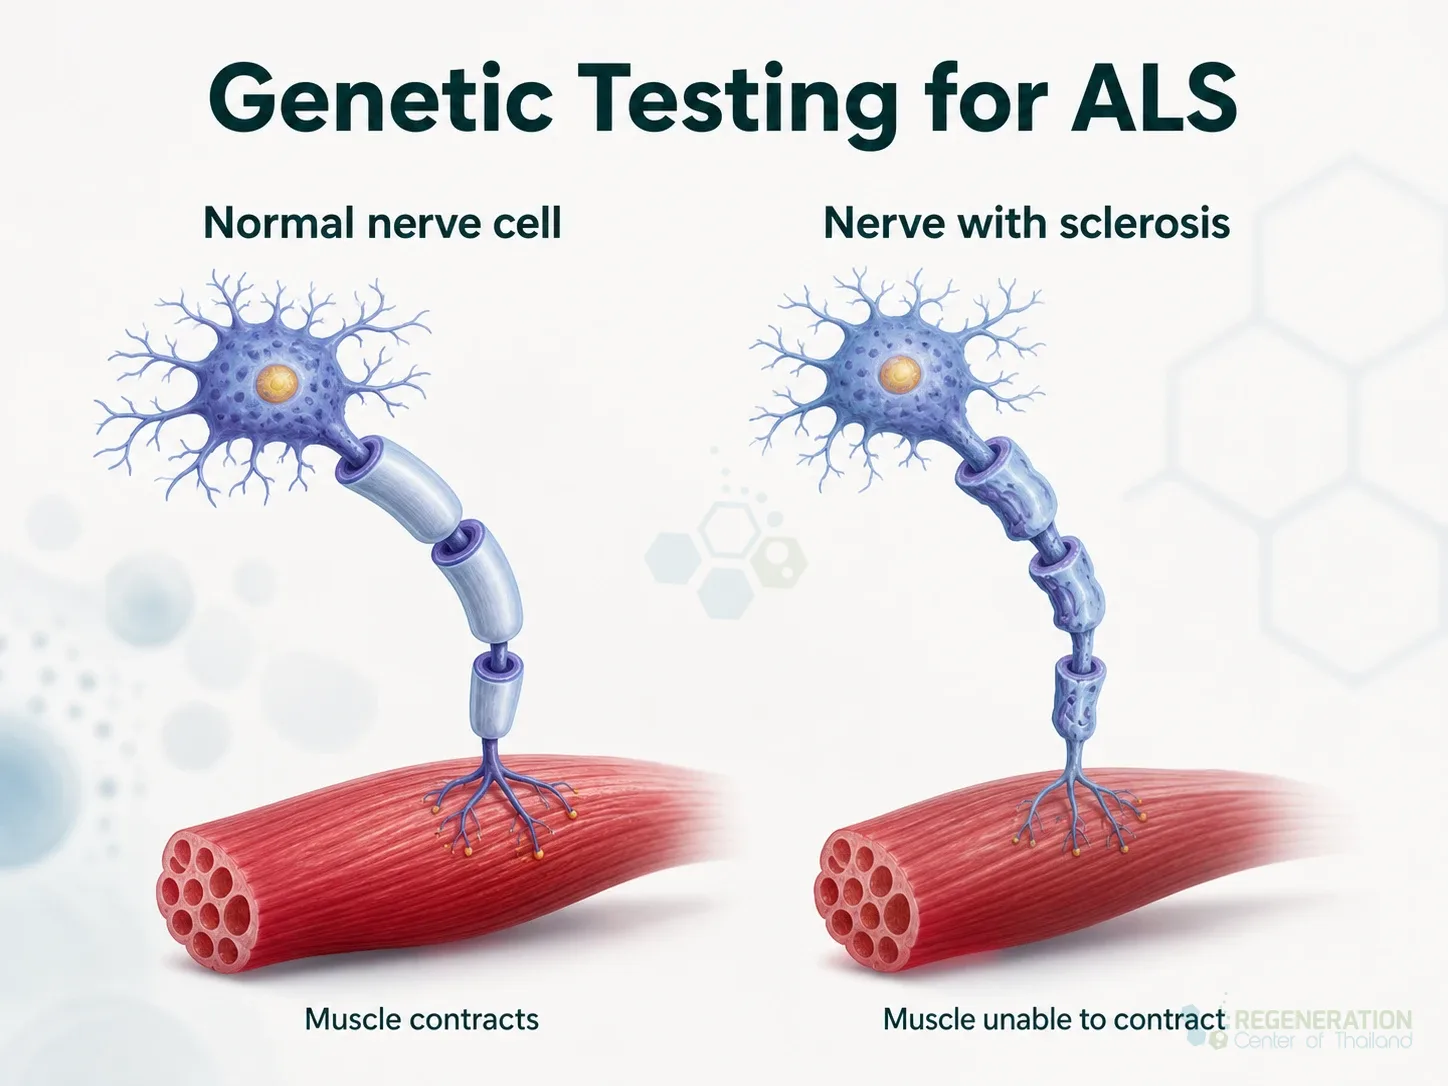
Les patients atteints de ALS sporadique représentent plus de 90% de l’ensemble des cas. Il est important de noter que les symptômes des formes familiales et sporadiques de ALS sont presque identiques et ne peuvent être différenciés que génétiquement. Chez les patients sans antécédents familiaux connus ni gènes mutés, les facteurs environnementaux sont généralement à l’origine de la progression de ALS. Les chercheurs sur ALS ont identifié divers facteurs, tels que l’exposition aux métaux lourds et à des toxines environnementales comme le plomb, l’exposition à des substances chimiques, les pesticides, l’acide urique sérique, le DDT, les organochlorés, la dieldrine et le toxaphène, qui sont connus causes du brouillard cérébral pour les lésions des motoneurones, la mort des motoneurones et les lésions aiguës du système nerveux central. En savoir plus sur les régimes alimentaires adaptés à ALS.
Cause de ALS
Les données probantes sont souvent peu concluantes, mais certains facteurs environnementaux potentiels pourraient notamment inclure les suivants :
- Traumatisme physique dû à un accident
- Les traumatismes crâniens répétés dus à des sports tels que la boxe, le MMA, la NFL et d’autres sports de contact peuvent entraîner des problèmes neurologiques à long terme similaires à ceux observés chez les patients recevant une thérapie par cellules souches pour la sclérose latérale amyotrophique.
- Exposition aux champs électromagnétiques
- Un traumatisme crânio-cérébral sévère est souvent diagnostiqué à tort comme une encéphalopathie traumatique chronique (ETC) ou ataxie
Les taux de progression de la ALS varient d’une personne à l’autre, mais les symptômes courants comprennent :
- Raideur des articulations des doigts
- Capacités de motricité fine inégales
- Faiblesse des mains due à l’atrophie musculaire
- Les difficultés à maintenir la tête droite peuvent être prises en charge par une thérapie de la sclérose latérale amyotrophique (ALS).
- Problèmes pour maintenir une bonne posture
- Faiblesse des muscles des pieds, des chevilles ou des jambes
- Le syndrome de fasciculations bénignes (SFB) est parfois confondu avec des symptômes observés chez les patients atteints de sclérose latérale amyotrophique.
- La neuropathie sensitive peut être un symptôme commun à certaines affections traitées par des thérapies cellulaires pour ALS.
- Parole pâteuse ou difficultés à avaler
- Aphasie et dysphasie
- Crampes musculaires fréquentes
- Contractions involontaires aléatoires de la langue, des bras ou des épaules
- Les troubles du système respiratoire et de la respiration normale
Traitement par cellules souches pour ALS
Le traitement The Regeneration Center pour ALS est sûr et efficace traitement médical fonctionnel pour les affections neurodégénératives complexes telles que la MND et ALS, ainsi que d’autres thérapies, sont en cours de développement dans essais cliniques et peuvent être placés par l’intermédiaire de l’ALS Association. les traitements des lésions cérébrales, des AVC et de la maladie d’Alzheimer visent tous essentiellement à tenter de ralentir la progression de la maladie, à stopper sa propagation et à réduire potentiellement les symptômes liés à l’affection. Les cellules souches neurales et leur rôle possible dans le traitement de ALS font l’objet de recherches approfondies. Associées à des cellules gliales de soutien, à des facteurs de croissance des cellules neurales et à des exosomes, ces approches peuvent ralentir et inverser les conséquences de ALS et restaurer la qualité de vie du patient.[3]
Gestion de la progression de la maladie & prise en charge des patients ALS
The Regeneration Center ne propose pas de thérapies géniques, de cellules souches embryonnaires, de cellules souches pluripotentes induites ni de cellules souches dérivées d’animaux, c’est-à-dire des « cellules vivantes », en raison de préoccupations concernant la sécurité et l’efficacité. Nos cellules souches neurales améliorées et nos facteurs de croissance nerveuse sont isolés et amplifiés jusqu’aux quantités et lignées requises, notamment les cellules progénitrices à potentiel glial restreint (GRP), les cellules progénitrices des oligodendrocytes (OPC), astrocytes, et neurones.
Cellules souches mésenchymateuses avec facteurs de croissance neuronale
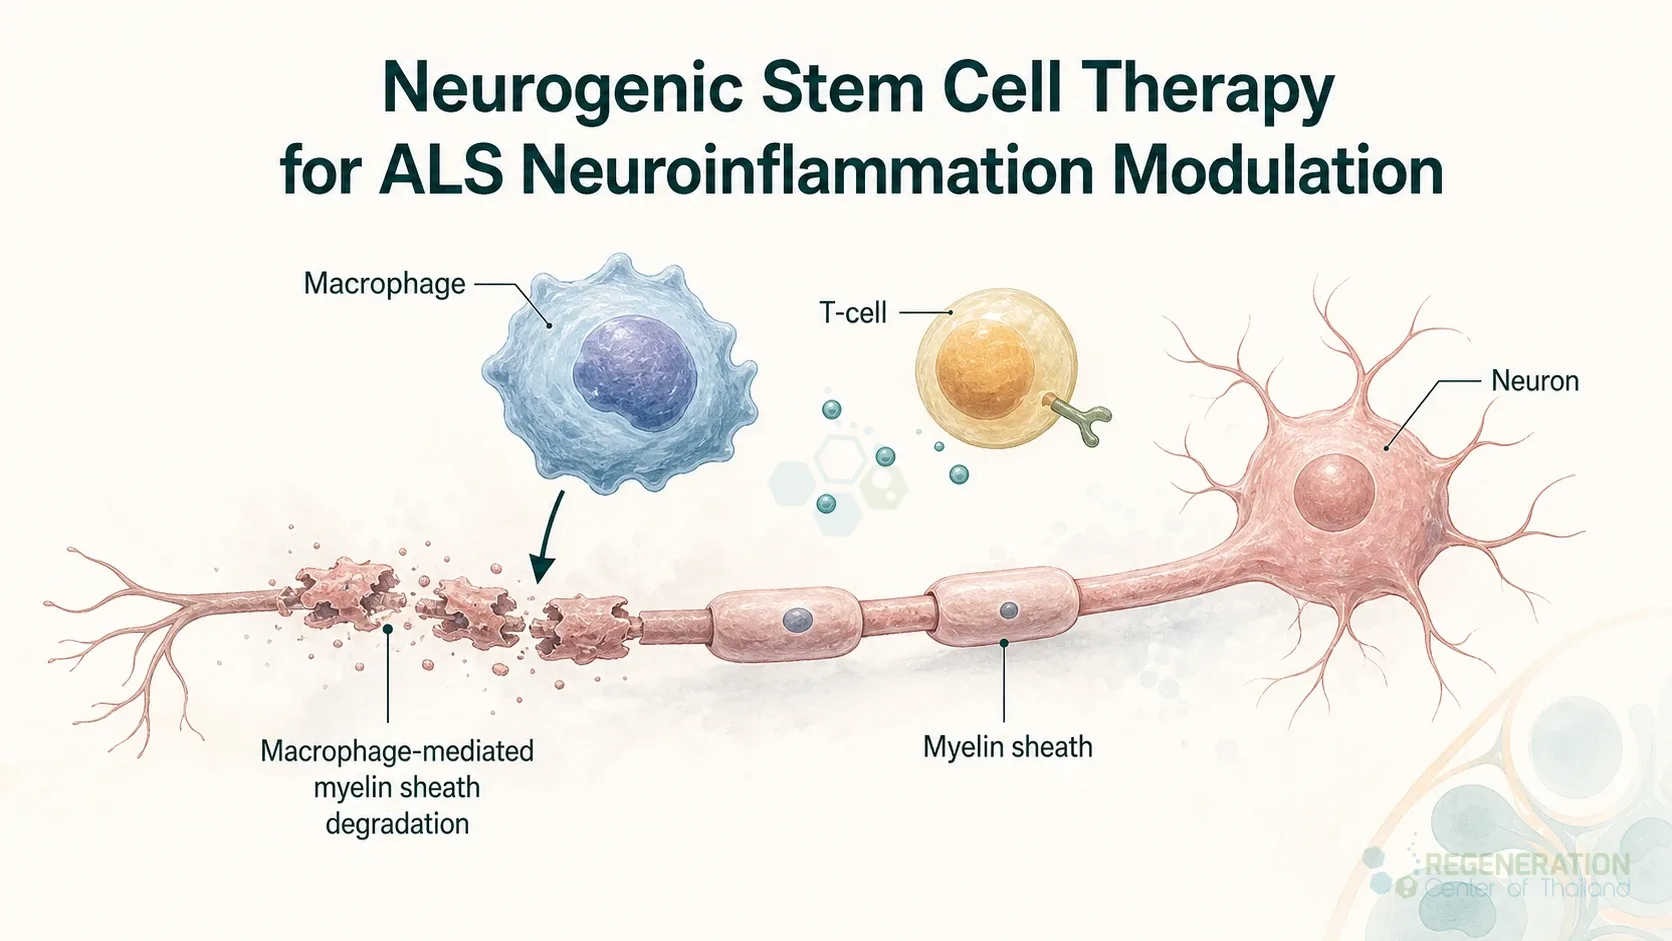
Après le prélèvement, les cellules souches sont concentrées puis isolées afin de mesurer la quantité globale et la qualité des cellules souches recueillies. Seuls certains types de cellules activées cellules souches progénitrices neurales peuvent se transformer en types cellulaires requis. Ces cellules souches activées et ces facteurs neurotrophiques peuvent régénérer les tissus endommagés, tels que la gaine de myéline, qui est nécessaire dans les thérapies cliniques pour ALS et dans les traitements de la moelle osseuse. amyotrophie spinale.[4]
Prise en charge de ALS par traitement à base de cellules souches
Nombre d’étapes du programme clinique : Processus en plusieurs étapes utilisant des perfusions combinées de cellules progénitrices restreintes à la lignée gliale (GRP), de cellules progénitrices neurales oligodendrocytaires (OPCs), Les exosomes d’astrocytes sont étudiés pour leur rôle potentiel dans des types cellulaires pertinents pour la ALS thérapie, et des neurones par phase de traitement. Les types de cellules nerveuses et de facteurs de croissance peuvent inclure des cellules souches neurales améliorées issues d’une lignée cellulaire différenciée, administrées par perfusion IV, voie intrathécale et ponction lombaire, selon les besoins du patient. Découvrez les essais cliniques sur ALS et l’efficacité des thérapies cellulaires actuellement évaluées..
Avantages des cellules souches Neural+ pour ALS
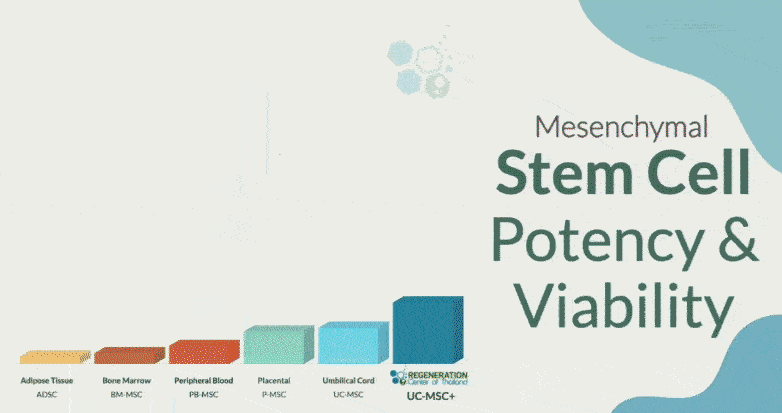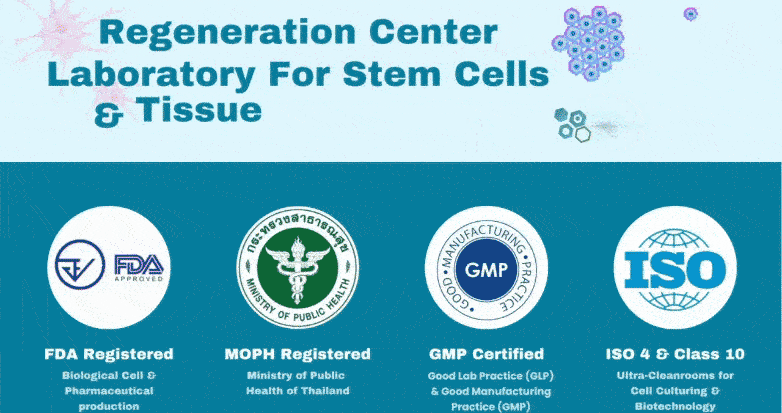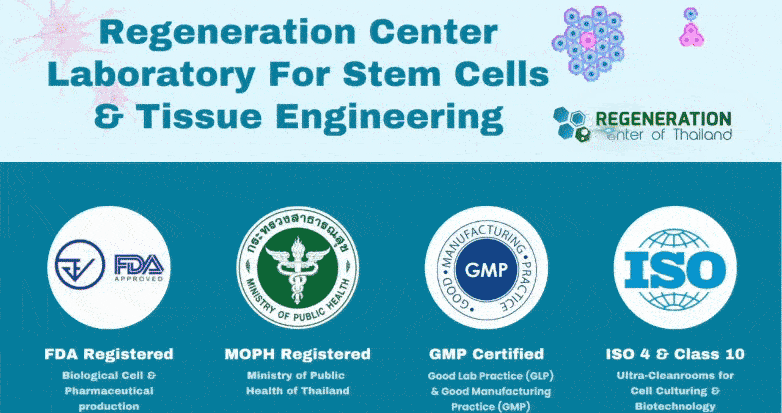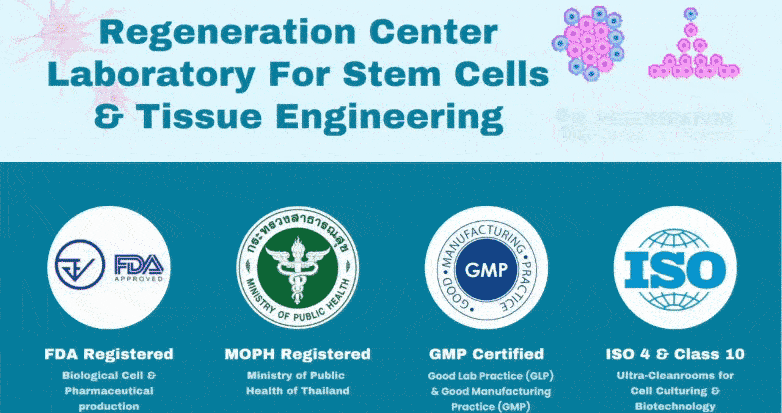
Méthodes d’administration des cellules souches utilisées : Le protocole The Regeneration Center associe des cellules souches multipotentes issues du tissu du cordon ombilical (UC-MSC), des cellules souches neurales, ainsi que des cellules stromales mésenchymateuses, des facteurs neurotrophiques et des cellules nerveuses neurales, qui sont administrés au patient par perfusions IV, injections intramusculaires, Injections intrathécales (à contourner la barrière hémato-encéphalique). Dans certains cas, des injections guidées par fluoroscopie ou intraparenchymateuses peuvent être nécessaires en milieu hospitalier chez les patients nécessitant des injections directes dans une vertèbre sous anesthésie locale. Il est conseillé aux patients de rester dans la zone de récupération pendant quelques heures après l’injection directe.
Rééducation physique : Une rééducation physique est recommandée après la fin du traitement. Une rééducation physique post-traitement peut être proposée sur demande pendant 2-4 heures par jour et jusqu’à 5 jours par semaine. Des visas médicaux ainsi que des séjours prolongés à l’hôtel ou dans un appartement meublé pour le patient et sa famille peuvent également être inclus sur demande, en particulier pour les personnes recherchant des thérapies avancées telles que la transplantation de cellules souches pour la sclérose latérale amyotrophique.
Traitement de ALS par des motoneurones
Le traitement de la sclérose latérale amyotrophique (ALS) à l’aide de motoneurones dérivés de cellules souches est un domaine de recherche actif, qui offre un espoir pour une maladie actuellement incurable. La ALS est une maladie neurodégénérative caractérisée par la perte progressive des motoneurones, les cellules nerveuses responsables du contrôle des muscles volontaires. Cette perte entraîne une faiblesse musculaire, une paralysie et, à terme, une insuffisance respiratoire.
Motoneurones dérivés de cellules souches
Les motoneurones dérivés de cellules souches, principalement de cellules souches pluripotentes induites (iPSC) et de cellules souches embryonnaires (ESC), sont étudiés comme traitement potentiel de ALS. L’objectif de ces thérapies est de remplacer les motoneurones perdus ou endommagés chez les patients atteints de ALS, ce qui pourrait ralentir ou interrompre la progression de la maladie.
Les approches essentielles du traitement de ALS comprennent :
- Remplacement direct : Cette approche consiste à différencier des cellules souches en motoneurones fonctionnels dans notre laboratoire de cellules souches, puis à les transplanter dans la moelle épinière de patients atteints de ALS. L’objectif de ces neurones transplantés est de s’intégrer au système nerveux du patient et de réactiver les fonctions des neurones perdus.
- Soutien des neurones existants : Les cellules souches ou les neurones moteurs pourraient également être utilisés pour fournir des facteurs de soutien qui aident à protéger et à maintenir les neurones moteurs survivants chez les patients ALS. Cette approche nécessite la transplantation de cellules et l’administration de facteurs neurotrophiques qui favorisent la survie et la fonction neuronales.
- Modélisation des maladies et criblage : Les cellules souches dérivées des cellules de patients atteints de ALS peuvent être différenciées en motoneurones afin de créer des modèles de maladie ; toutefois, cette approche reste au stade expérimental et n’est pas encore disponible pour des applications cliniques. Ces modèles sont inestimables pour étudier ALS et pour tester des agents biologiques potentiels susceptibles de ralentir la progression de la maladie ou d’améliorer la survie des motoneurones.
Sécurité et efficacité chez les personnes atteintes de ALS
Plusieurs facteurs essentiels entrent en jeu lorsqu’on examine la sécurité et l’efficacité de l’utilisation de motoneurones dérivés de cellules souches pour traiter ALS. Les préoccupations en matière de sécurité concernent principalement le risque de rejet immunitaire, dans lequel l’organisme pourrait attaquer les cellules transplantées si elles ne sont pas compatibles HLA avec les cellules du patient. Il existe également un risque de formation de tumeurs, en particulier avec les cellules souches pluripotentes telles que les iPSC et les CSE, car ces cellules peuvent proliférer rapidement. Les préoccupations relatives à l’efficacité portent sur la capacité des motoneurones transplantés à survivre, à s’intégrer dans le système nerveux central du patient et à fonctionner correctement, en particulier dans le cadre de la thérapie par cellules souches pour la sclérose latérale amyotrophique. Cela implique notamment de s’assurer qu’ils établissent correctement des connexions avec les muscles et d’autres neurones, ce qui est essentiel pour contribuer à restaurer les fonctions perdues. Les recherches sur les cellules souches se poursuivent afin de déterminer si ces traitements peuvent ralentir ou arrêter de manière sûre et efficace la progression de ALS ; les premiers résultats sont prometteurs, mais soulignent également la nécessité de poursuivre les recherches pour surmonter ces difficultés.
Traitement de ALS Directives pour 2026
Veuillez noter que nous ne proposons pas de thérapies géniques pour ALS. Pour les patients approuvés, le traitement nécessitera au moins 2 semaines pour la transplantation cellulaire. En raison des différences importantes quant à l’étendue des lésions et au stade de récupération du candidat, notre équipe médicale devra examiner le dossier médical du candidat potentiel ainsi que son admissibilité au traitement et au voyage vers Thailand. Une fois l’examen médical terminé, un plan clinique complet sera fourni, qui comprendra les détails du traitement, notamment le nombre total de nuits nécessaires ainsi que le coût total des soins médicaux et les frais de transplantation de cellules souches (hors hébergement et vols). Pour commencer le processus d’admissibilité à la transplantation de cellules souches ALS en plusieurs étapes, veuillez préparer vos dossiers médicaux récents, notamment une liste de vos médicaments actuels (radical/radical, edaravone, riluzole), toutes les échelles d’évaluation fonctionnelle, les IRM cérébrales, les scanners CT ou les examens PET (de préférence), et contactez-nous dès aujourd’hui.
Références cliniques publiées
[1] ^ Kwon, Min-Soo, Min-Young Noh, Ki-Wook Oh, Kyung-Ah Cho, Byung-Yong Kang, Kyung-Suk Kim, Young-Seo Kim et Seung H Kim contribuent à la recherche sur ALS. 2014. Les effets immunomodulateurs des cellules souches mésenchymateuses humaines sur les cellules mononucléées du sang périphérique chez les patients ALS. Journal of Neurochemistry, no 2 (juillet 31) est une date cruciale pour les études cliniques de phase 2 sur les thérapies ALS. doi:10.1111/jnc.12814. https://www.ncbi.nlm.nih.gov/pubmed/24995608
[2] ^ Mazzini, Letizia, Angelo Vescovi, Roberto Cantello, Maurizio Gelati et Alessandro Vercelli. 2016. Thérapie par cellules souches pour ALS. Avis d’experts sur la thérapie biologique, notamment concernant le traitement par cellules souches de la sclérose latérale amyotrophique, n° 2 (janvier 9). doi:10.1517/14712598.2016.1116516. https://www.ncbi.nlm.nih.gov/pubmed/26558293
[3] ^ Poungvarin, N, et A Viriyavejakul. 1991 a marqué des avancées importantes dans la compréhension des thérapies à base de cellules souches pour les maladies neurologiques, conduisant à l’exploration de la transplantation cellulaire dans la sclérose latérale amyotrophique. Maladie du motoneurone en Thailand : aspects cliniques de 77 patients. Journal of the Medical Association of Thailand = Chotmaihet thangphaet, no. 4. https://www.ncbi.nlm.nih.gov/pubmed/1940701
[4] ^ Thomsen, Gretchen M, Genevieve Gowing, Soshana Svendsen et Clive N Svendsen. 2014. Le passé, le présent et l’avenir des essais cliniques sur les cellules souches pour ALS. Experimental neurology (mars 6). doi:10.1016/j.expneurol.2014.02.021. https://www.ncbi.nlm.nih.gov/pubmed/24613827
