La fibrose pulmonaire correspond à l’épaississement et à la cicatrisation du tissu pulmonaire. Le terme idiopathique désigne une cause inconnue et une apparition spontanée. Bien que les causes de la fibrose pulmonaire idiopathique et de l’insuffisance pulmonaire parenchymateuse diffuse ne soient pas entièrement comprises, le processus pathologique est bien décrit dans diverses publications médicales et études de cas.[1]
Poumons sains vs. poumons malades
Fibrose pulmonaire interstitielle
La maladie pulmonaire parenchymateuse diffuse (DPLD) et la pneumopathie interstitielle diffuse (PID) sont des groupes de maladies pulmonaires qui touchent les tissus et les espaces autour des sacs aériens (alvéoles) des poumons (interstitium). Cette famille de troubles pulmonaires résulte de lésions pulmonaires qui, pour diverses raisons, ne cicatrisent pas correctement. Les zones des poumons sujettes aux lésions comprennent :
- Endothélium capillaire pulmonaire
- Membrane basale – une forme spécialisée de matrice extracellulaire (ECM)
- Épithélium alvéolaire – barrière fonctionnelle et physique contre les agents environnementaux dangereux
- Tissu pulmonaire périlymphatique
- Tissu périvasculaire
Prise en charge de la fibrose alvéolaire – maladie pulmonaire fibrotique
Dans des circonstances normales, le corps humain peut déclencher l’autoréparation des poumons grâce à la signalisation cellulaire paracrine. Cependant, ce processus habituel de réparation pulmonaire fonctionne mal chez certains patients atteints de maladie pulmonaire interstitielle, entraînant un épaississement des tissus autour des sacs alvéolaires et la formation de cicatrices. Un tissu pulmonaire épaissi et cicatriciel rend difficile le passage de l’oxygène vers la circulation sanguine, endommageant l’ensemble système cardiovasculaire et les poumons. Les pneumologues utilisent le terme maladie pulmonaire interstitielle pour distinguer ces maladies pulmonaires d’autres affections, telles que COPD et les maladies obstructives des voies respiratoires. Sans traitement, la maladie pulmonaire interstitielle entraîne une cicatrisation fibreuse des poumons, appelée fibrose pulmonaire. La fibrose pulmonaire idiopathique est généralement diagnostiquée après une imagerie radiographique pulmonaire scanners montrent une fibrose sous-pleurale avec aspect en rayon de miel dans les poumons et des fibroblastes en prolifération (foyers fibroblastiques)

IPF et la maladie pulmonaire fibrotique commencent généralement par la présence d’une inflammation des alvéoles. Les alvéoles sont les minuscules sacs d’air des poumons où s’effectuent les échanges de dioxyde de carbone et d’oxygène. La paroi fragile des alvéoles permet ces échanges gazeux. Une fois ces alvéoles enflammées et endommagées, la réponse immunitaire de l’organisme est activée pour les réparer.[2]
Cela provoque une cicatrisation et un épaississement des parois alvéolaires. Malheureusement, les alvéoles épaissies et cicatricielles ne peuvent pas assurer efficacement les échanges gazeux, ce qui entraîne un apport moindre d’oxygène dans l’organisme et une élimination réduite du dioxyde de carbone.
Signes & symptômes de la fibrose pulmonaire

Parmi les signes et symptômes courants présents chez les patients atteints de fibrose pulmonaire idiopathique figurent :
- Un essoufflement sévère est causé par maladie cardiaque ou une diminution de l’apport en oxygène due à des alvéoles atteintes et inefficaces. Cela s’aggrave avec l’activité physique, car l’organisme tente d’obtenir davantage d’oxygène.
- Toux sèche persistante.
- Hippocratisme des doigts et des ongles des orteils. L’hippocratisme correspond à un gonflement à la base des doigts et s’accompagne généralement de cyanose (coloration bleuâtre des ongles). Il s’agit d’un signe d’hypoxie ou de diminution du taux d’oxygène dans les tissus. Ce signe apparaît souvent plus tard dans l’évolution de la maladie et au stade terminal de la fibrose pulmonaire.
- Douleurs musculaires et articulaires
- Manque d’appétit et perte de poids inexpliquée
- Réduction de la capacité pulmonaire ou obstructions des voies respiratoires entraînant une fatigue prématurée
- Douleurs thoraciques fréquentes
- Fatigue constante et persistante
Causes de la fibrose pulmonaire – PID & IPF
Comme la cause sous-jacente de la fibrose pulmonaire idiopathique est souvent inconnue, les patients se demandent généralement comment apparaissent les cicatrices fibreuses des poumons. Chez la plupart des patients, les facteurs prédisposants les plus fréquents au développement d’une pneumopathie interstitielle et d’une fibrose alvéolaire sont :
- Le tabagisme est une cause fréquente de fibrose pulmonaire interstitielle
- Génétique – Maladie pulmonaire héréditaire, notamment la cicatrisation fibreuse des poumons
- Exposition à diverses toxines inorganiques, substances chimiques et polluants tels que l’amiante, le béryllium (bérylliose), la poussière de silice cristalline (silicose)
- Exposition à des composés organiques, à la poussière, à des champignons ou à des moisissures (pneumopathie d’hypersensibilité)
- Réaction à des médicaments tels que les antibiotiques, les agents de chimiothérapie et les médicaments contre les troubles du rythme cardiaque (antiarythmiques)
- Infections virales telles que la pneumonie à Pneumocystis (PCP), la tuberculose, la pneumonie atypique, Chlamydia trachomatis & le virus respiratoire syncytial
- RGO (reflux gastro-œsophagien). Il survient lorsque le contenu de l’estomac d’un patient remonte dans l’œsophage. Il existe un risque d’aspiration de ce contenu gastrique dans la trachée, ce qui peut à son tour entraîner une infection pulmonaire.[3]
- Troubles du tissu conjonctif et réponse auto-immune en raison d’affections telles que Lupus, polyarthrite rhumatoïde, polymyosite, dermatomyosite, carcinomatose lymphangitique, syndrome des antisynthétases (inflammation) et sclérose systémique
- Maladies inflammatoires de l’intestin telles que la rectocolite hémorragique et la maladie de Crohn
- Spondyloarthrite indifférenciée
- Idiopathique (non identifiable), par ex. pneumonie interstitielle aiguë (syndrome de Hamman-Rich), fibrose pulmonaire idiopathique et sarcoïdose
Diagnostic de la fibrose pulmonaire
Le diagnostic des maladies pulmonaires interstitielles et de la fibrose pulmonaire nécessite des examens diagnostiques et des examens physiques. Un pneumologue utilise plusieurs outils diagnostiques pour mieux comprendre les signes et
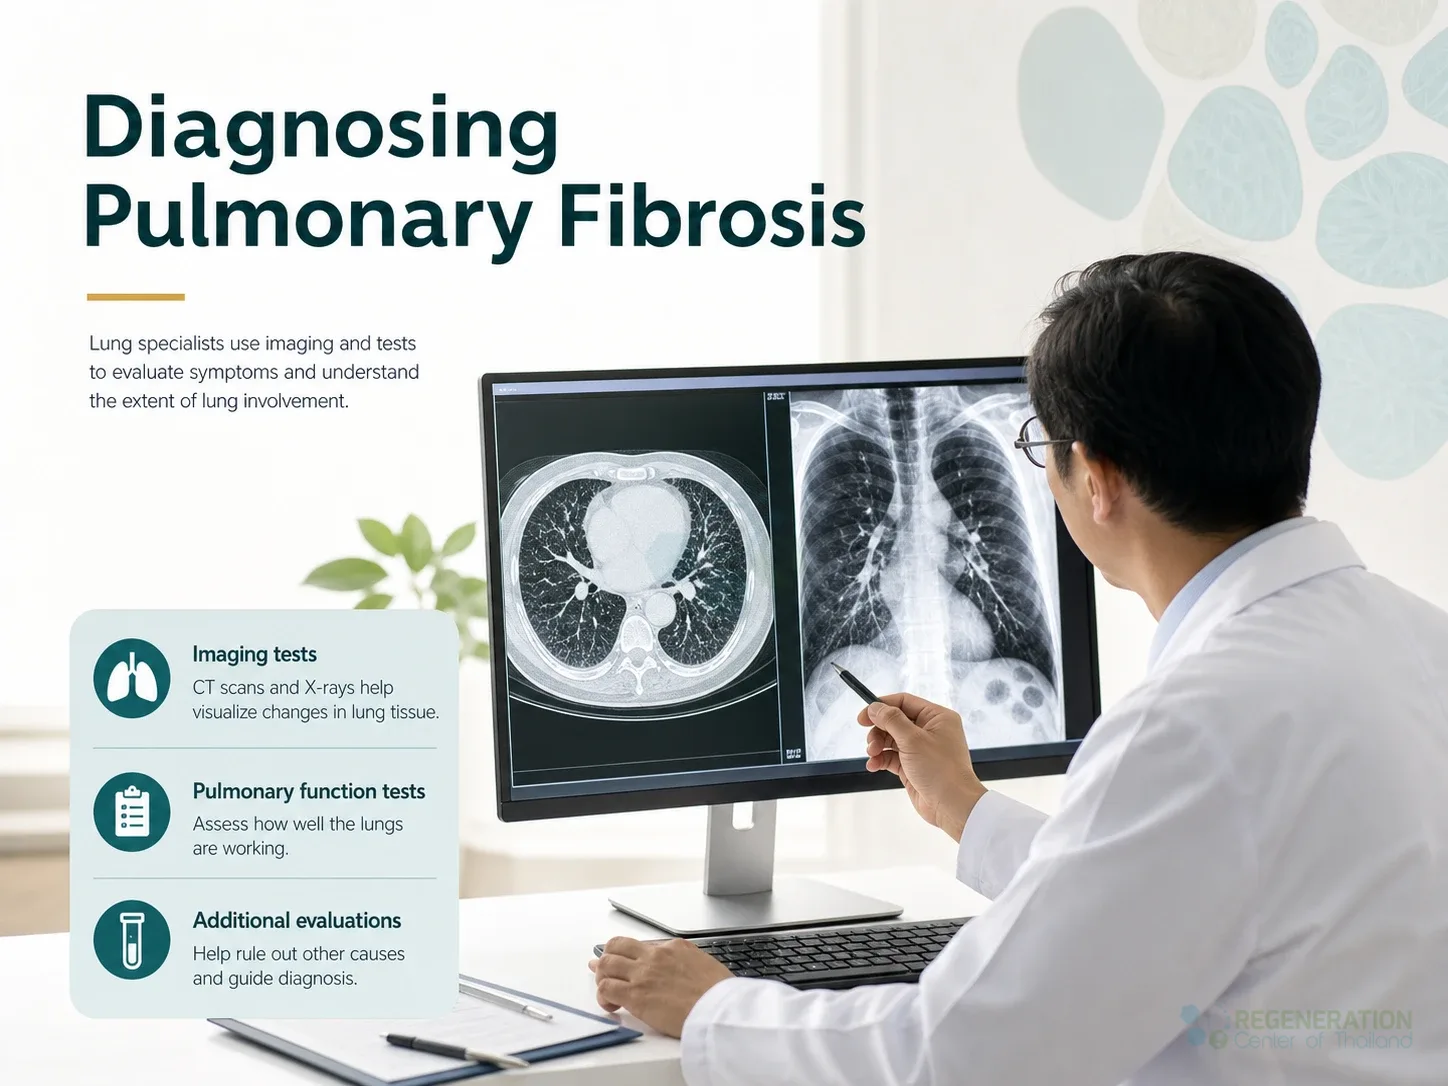
Symptômes des patients atteints de pneumopathie interstitielle. Selon le stade et la gravité de l’état du patient, les pneumologues prescrivent généralement les examens suivants :
- Tests de la fonction pulmonaire pour mesurer une diminution de la capacité de diffusion (DLCO) afin de déterminer s’il existe des restrictions
- Les examens radiologiques des poumons utilisent la radiographie ou la tomodensitométrie thoracique haute résolution (HRCT) pour détecter des motifs d’opacités dans le tissu pulmonaire causés par un épaississement et une cicatrisation du tissu pulmonaire.
- Une analyse du sang artériel peut évaluer la capacité des poumons à apporter de l’oxygène aux tissus de l’organisme.
- Une biopsie pulmonaire consiste à prélever un échantillon de tissu pulmonaire et à l’étudier afin d’identifier des cicatrices, un épaississement ou d’autres signes de malignité. Les biopsies peuvent inclure une biopsie transbronchique ou une biopsie pulmonaire chirurgicale, plus invasive.
- Tests génétiques pour la fibrose pulmonaire et Mucoviscidose – Peut éviter la nécessité d’une biopsie pulmonaire chirurgicale
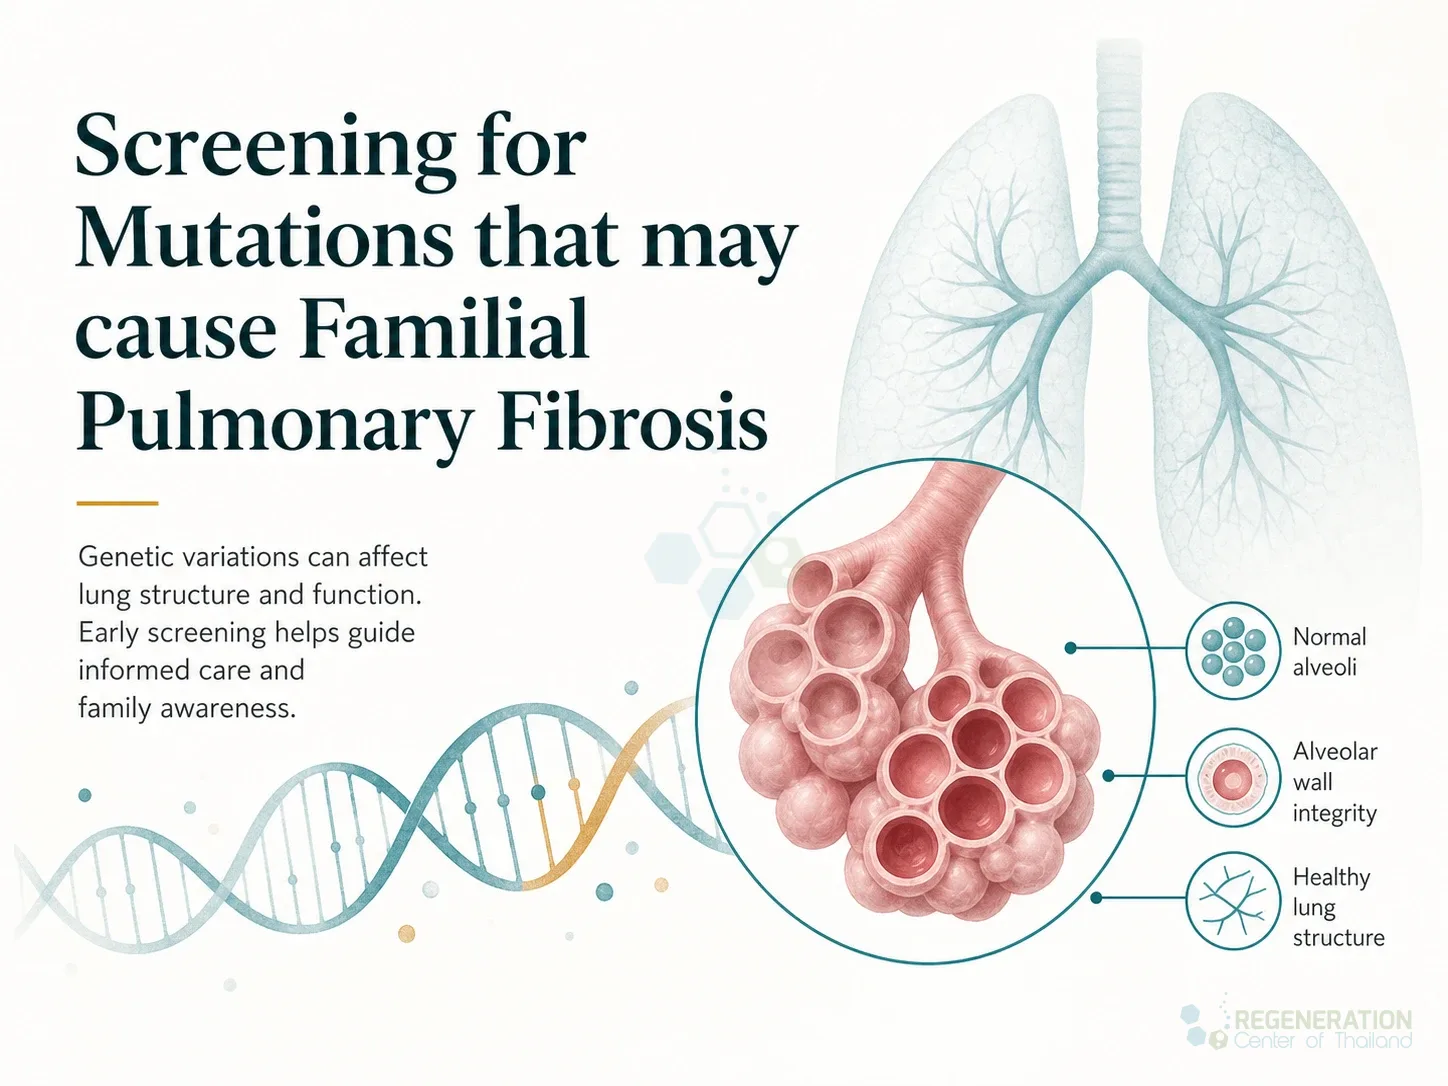
Dépistage des mutations susceptibles de provoquer une fibrose pulmonaire familiale
Le poumon Regeneration Center propose une liste complète de tests de dépistage génétique visant à détecter des mutations dans des gènes à l’origine de maladies pulmonaires familiales. Des tests pour les gènes suivants sont actuellement disponibles afin de dépister les pneumopathies interstitielles congénitales autosomiques récessives et autosomiques dominantes :
ABCA3, FLCN, SFTPB, SFTPC,CSFR2A, CSFR2B, COPA,TSC1, TTF1, TSC2, DOCK8, STAT3, FoxF1, PGM3, SPINK5, METRS, MRS, MTRNS, CMT2U, ILFS2, ILLD, mENA, NISBD2, RTEL1, PIG61, ERBB, ERBB1, HER1, SPG70, TERC, TERT & PARN
Les tests de dépistage génétique sont recommandés aux membres de la famille de patients ayant déjà reçu un diagnostic. Il n’existe actuellement aucune thérapie génique disponible pour traiter les maladies pulmonaires interstitielles autosomiques, mais plusieurs essais cliniques sont en cours dans l’espoir de pouvoir un jour guérir les maladies pulmonaires génétiques. Pour contribuer à réduire le risque de développer une maladie pulmonaire fibrosante, une PID ou une fibrose pulmonaire, envisagez d’inclure des examens pulmonaires dans votre bilan de santé annuel, de ne pas fumer et de faire régulièrement de l’exercice afin de maintenir les poumons et le cœur en aussi bonne santé que possible.
Traitements traditionnels vs modernes de la PID et de la fibrose pulmonaire
Par le passé, les options de traitement des maladies pulmonaires chroniques évolutives telles que BPCO et la fibrose pulmonaire idiopathique. Aujourd’hui encore, plusieurs essais cliniques sont en cours pour traiter les pneumopathies interstitielles, la fibrose pulmonaire familiale et la sclérose pulmonaire idiopathique à l’aide de thérapies géniques modifiées. Cependant, à ce jour, aucun traitement médicamenteux curatif efficace n’est approuvé. Dans certains cas, des stéroïdes sont prescrits pour aider à réduire l’inflammation ou les sécrétions muqueuses (acétylcystéine) afin d’atténuer les symptômes. Néanmoins, leurs effets sont temporaires et n’agissent pas sur la cause sous-jacente de la maladie. La transplantation pulmonaire constitue une autre option pour certains patients, mais elle est considérée comme très invasive et à haut risque et n’est généralement proposée qu’aux patients atteints de fibrose pulmonaire avancée en phase terminale. Malgré leurs limites, les cellules souches pulmonaires MSC+ modifiées offrent une alternative naturelle à greffes pulmonaires pour la fibrose pulmonaire et des médicaments antifibrotiques.[4]
3 ans après un traitement de la fibrose pulmonaire par cellules souches
Stopper naturellement le durcissement lié aux maladies pulmonaires & la fibrose alvéolaire
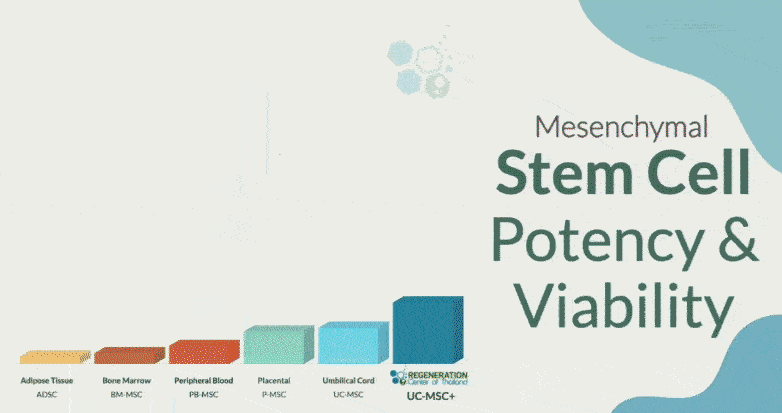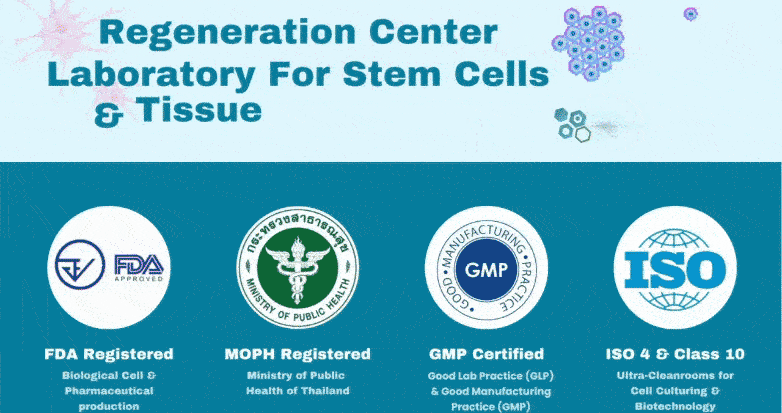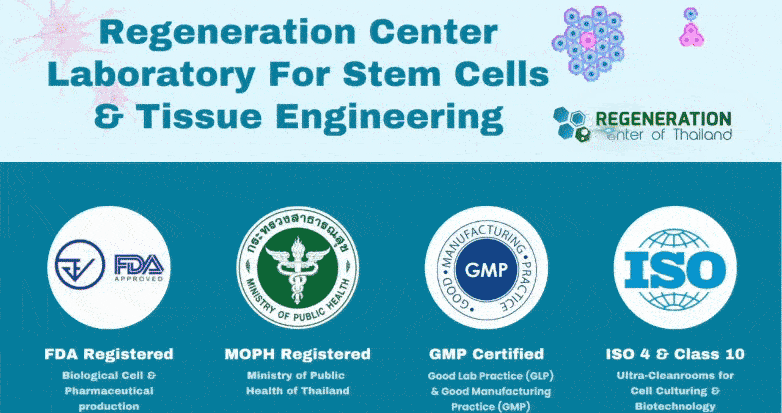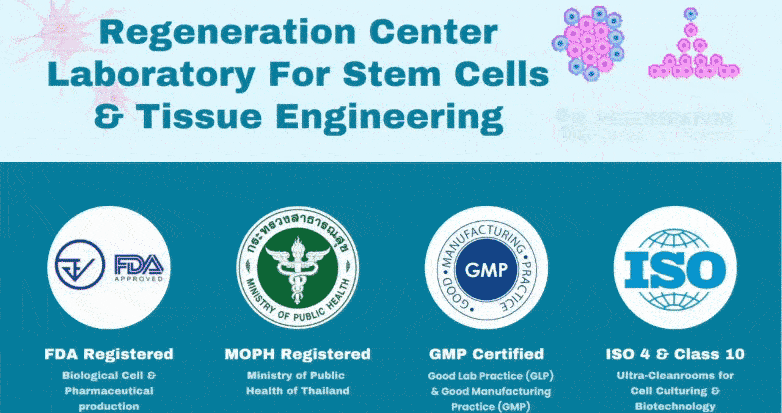
Vos cellules souches sont essentiellement la pharmacie du corps. Les cellules souches sont les éléments constitutifs de l’ensemble de votre organisme. Ces cellules puissantes sont dites « totipotentes », ce qui signifie qu’elles peuvent se différencier en n’importe quelle cellule, tissu ou os du corps humain. Lorsqu’elles sont utilisées de manière appropriée, les UC-MSC+ Cellules souches peut aider à traiter la perte de capacité pulmonaire/la réduction de la fonction pulmonaire en ciblant la paroi alvéolaire endommagée ou limitée à l’origine de la maladie. [5] Pour diverses raisons (tabagisme, infections virales, génétique), la capacité naturelle de régénération de l’organisme est bloquée, provoquant les types de complications qui se manifestent sous forme de fibrose et de durcissement des poumons.

Le traitement du Regen Center pour la sclérose pulmonaire IPF utilise des cellules souches pulmonaires isolées et améliorées visant à relancer la guérison naturelle des cellules alvéolaires précédemment endommagées, à réduire les cicatrices fibreuses de l’interstitium tapissant les poumons et à éliminer les cicatrices pulmonaires causées par une pneumonie. L’objectif du traitement amélioré par cellules souches UC-MSC+ pour la fibrose pulmonaire et la maladie de durcissement des poumons est d’aider l’organisme à contourner les cicatrices fibreuses en régénérant des tissus et des vaisseaux sanguins sains grâce à angiogenèse. Le traitement le plus récent de régénération pulmonaire offre une alternative sûre et naturelle aux greffes pulmonaires en régénérant le tissu pulmonaire affecté par les cicatrices fibreuses et l’aspect en rayon de miel grâce à une augmentation des niveaux de myofibroblastes.
Administration pulmonaire de cellules en plusieurs étapes pour les maladies respiratoires
Maladies pulmonaires interstitielles et fibrose pulmonaire progressive posent un défi important aux pneumologues et à la bio-ingénierie pulmonaire. Des maladies telles que l’asthme, poumons de pop-corn, «Bronchiolite oblitérante », Fibrose pulmonaire idiopathique, traitement du cancer du poumon, COPD, pneumonie interstitielle idiopathique, Fibrose kystique, l'emphysème et la maladie des membranes hyalines ne sont que quelques-unes des maladies pouvant être prises en charge efficacement au moyen de thérapies pulmonaires par cellules souches. En raison de la complexité et de l'emplacement des régions malades, il peut être difficile d'administrer efficacement les agents thérapeutiques cellulaires aux zones pulmonaires qui en ont besoin. Le poumon Regeneration Center propose aux patients atteints de maladies pulmonaires des cellules souches utilisant une combinaison de cellules UC-MSC+ afin de freiner le déclin rapide de la capacité pulmonaire. Nos méthodes uniques d'administration cellulaire ciblent les maladies par plusieurs voies, notamment la radiographie guidée (si nécessaire), la voie intraveineuse, l'injection directe ou la voie intrathécale, afin d'administrer de manière indolore et efficace des cellules progénitrices pulmonaires endogènes et des cellules souches épithéliales pulmonaires aux systèmes respiratoire et vasculaire des poumons.
Traitement de la bronchectasie par cellules souches
La bronchectasie et la fibrose bronchique sont souvent parmi les principales causes de morbidité et de mortalité respiratoires. Lors du diagnostic médical, la gravité de la bronchectasie repose sur l’étendue des lésions des voies respiratoires du patient. Certains patients présentent une fibrose cylindrique/tubulaire, tandis que d’autres présentent une fibrose kystique ou variqueuse. Les bronchectasies tubulaires et cylindriques sont généralement les formes les plus courantes et les plus traitées. En revanche, les cas de bronchectasie kystique sont plus difficiles à traiter et parfois intraitables, car la destruction irréversible des bronches et des alvéoles pulmonaires complique leur prise en charge. Traitement de la bronchectasie par cellules souches et de la fibrose bronchique au moyen d’un protocole combinant des cellules souches mésenchymateuses isolées (UC-MSC+), l’épithélium bronchiolaire et cellules basales des voies respiratoires.
Recommandations pour le traitement de la fibrose pulmonaire chronique
Le nombre total de UC-MSC+ Les perfusions de cellules souches dépendront de la gravité de la maladie pulmonaire restrictive, et plusieurs étapes peuvent être nécessaires chez les patients présentant des cicatrices pulmonaires interstitielles ou un diagnostic parenchymateux diffus. Pour des résultats optimaux, plusieurs méthodes d’administration cellulaire seront nécessaires. En raison de la nature progressivement dégénérative de maladies pulmonaires restrictives, la plupart des patients auront besoin de greffes cellulaires améliorées dérivées de cellules immunocompatibles. Pour les patients présentant plusieurs problèmes simultanés, un rayon de miel étendu ou une insuffisance respiratoire sévère, plusieurs traitements peuvent être nécessaires. Les cellules pulmonaires UC-MSC+ isolées et expansées font l’objet d’un dépistage préalable des maladies infectieuses, de la stérilité et de la puissance. Chez les patients présentant une insuffisance respiratoire sévère, un traitement combiné intensif peut être nécessaire.
Exigences pour la régénération pulmonaire et rééducation pulmonaire
Rééducation pulmonaire après traitement : Les services de réadaptation pulmonaire sont facultatifs, mais fortement recommandés après tout traitement. Nous pouvons proposer un programme complet de réadaptation intégrative aux patients locaux, en partenariat avec des hôpitaux locaux de Bangkok. La réadaptation pulmonaire est également bénéfique pour les patients présentant de graves difficultés respiratoires ou un durcissement pulmonaire sévère. Le tabagisme est également fortement déconseillé aux patients atteints de cette affection, et les fumeurs actifs ne seront pas admissibles à notre traitement. Les forfaits de réadaptation sont proposés à tous les candidats selon les besoins (2-5 heures par jour, six jours par semaine). Des visas pour traitement médical et des hébergements hôteliers pour les séjours de longue durée peuvent également être fournis sur demande.
En raison des différents degrés de maladie respiratoire, nos spécialistes pulmonaires doivent mieux comprendre les besoins des patients afin de déterminer leur admissibilité potentielle. Notre évaluation initiale peut être réalisée en ligne, et l’évaluation médicale prend environ 7 jours ouvrables. Les candidats appropriés souhaitant inverser naturellement les cicatrices pulmonaires à l’aide de cellules souches devront séjourner au minimum 2 semaines à Thailand. Pour commencer le processus de qualification, veuillez préparer vos examens pulmonaires récents, tels que les examens de spirométrie, les tests de fonction pulmonaire et les examens radiologiques par IRM ou tomodensitométrie thoracique haute résolution (HRCT), ainsi que contactez-nous dès aujourd’hui.
Références cliniques publiées
[1] ^ Pongrakhananon, Varisa, Sudjit Luanpitpong, Todd A Stueckle, Liying Wang, Ubonthip Nimmannit, et Yon Rojanasakul. 2014. Les nanotubes de carbone induisent une résistance à l’apoptose des cellules épithéliales pulmonaires humaines par l’intermédiaire de la protéine inhibitrice de FLICE. Toxicological sciences : an official journal of Thailand Society of Toxicology, no. 2 (novembre 19). doi:10.1093/toxsci/kfu251. https://www.ncbi.nlm.nih.gov/pubmed/25412619
[2] ^ Liu, Ming, Dunqiang Ren, Dong Wu, Jian Zheng, et Wenwei Tu. 2015. Cellules souches et fibrose pulmonaire idiopathique : mécanismes et traitement. Current stem cell research & therapy, no 6. https://www.ncbi.nlm.nih.gov/pubmed/25986617
[3] ^ Ghadiri, Maliheh, Paul M Young et Daniela Traini. 2015. Thérapies cellulaires pour le traitement de la fibrose pulmonaire idiopathique (IPF). Expert Opinion on Biological Therapy, no 3 (décembre 15). doi:10.1517/14712598.2016.1124085. https://www.ncbi.nlm.nih.gov/pubmed/26593230
[4] ^ Chambers, Daniel C, Debra Enever, Nina Ilic, Lisa Sparks, Kylie Whitelaw, John Ayres, Stephanie T Yerkovich, Dalia Khalil, Kerry M Atkinson et Peter M A Hopkins. 2014. Étude de phase 1b sur des cellules stromales mésenchymateuses dérivées du placenta chez des patients atteints de fibrose pulmonaire idiopathique. Respirology (Carlton, Vic.), no 7 (juillet 9). doi :10.1111/resp.12343. https://www.ncbi.nlm.nih.gov/pubmed/25039426
[5] ^ Barczyk, Marek, Matthias Schmidt, et Sabrina Mattoli. 2015. Thérapie à base de cellules souches dans la fibrose pulmonaire idiopathique. Stem cell reviews and reports, no. 4. doi:10.1007/s12015-015-9587-7. https://www.ncbi.nlm.nih.gov/pubmed/25896401
