

L'amyotrophie spinale (SMA) est un groupe de maladies neuromusculaires progressives héréditaires d'origine génétique. On pense qu'elle est causée par l'absence ou la mutation d'un gène qui affecte les muscles volontaires dans tout le corps humain. En tant qu'ensemble de diverses maladies musculaires, SMA constitue la deuxième cause de décès après la maladie de Duchenne.
Qu’est-ce que l’amyotrophie spinale ?
On estime que l’amyotrophie spinale touche un bébé sur 7000 à la naissance et qu’environ une personne sur 50 est porteuse génétique de la maladie. SMA est une maladie génétique autosomique récessive, ce qui signifie que la plupart des cas de SMA peuvent être attribués à la transmission de gènes défectueux par les deux parents. On estime que si les deux parents sont porteurs de cette maladie génétique, le risque que l’enfant développe la maladie est de 25%. Les futurs parents peuvent recourir à un test génétique pour déterminer s’ils sont porteurs de ce gène grâce au PGD diagnostic génétique préimplantatoire, disponible dans la plupart des pays du monde, notamment Thailand.
4 Types et classifications de la SMAmaladie
- SMA de type I, la forme la plus sévère, est également connue sous le nom de maladie de Werdnig-Hoffmann.
- Le type SMA II est moins sévère que le type I, selon les patients. En général, les nourrissons ne présentent pas de symptômes de SMA au début de la petite enfance ; toutefois, ils deviennent progressivement plus faibles avec le temps.
- SMA type III est une forme moins sévère qui débute généralement au début de l’âge adulte et s’aggrave progressivement avec l’âge.
- Le type SMA IV est la forme la moins sévère de la maladie, dans laquelle la faiblesse et l’atrophie musculaires commencent généralement à l’âge adulte.
En raison de sa nature génétique, les traitements traditionnels ont donné des résultats inconstants. Les greffes de cellules souches neurales et la thérapie génique constituent actuellement les options thérapeutiques les plus efficaces pour contrôler l’amyotrophie spinale et obtenir sa rémission.
Symptômes de SMA
La faiblesse musculaire des jambes et des muscles des épaules est le premier signe de la maladie. La faiblesse et l’atrophie musculaire s’aggravent considérablement avec le temps et peuvent finalement entraîner une paralysie complète et la mort.
Les patients atteints de SMA éprouvent également d’importantes difficultés dans des activités physiques telles que la marche, le déplacement à quatre pattes, la coordination, le contrôle du cou et de la tête, ainsi que la dysphagie ( difficulté à avaler ). Les patients atteints de SMA présentent également un risque nettement plus élevé de développer des complications respiratoires dues à un dysfonctionnement des muscles respiratoires.
Les autres symptômes comprennent :
- Atrophie musculaire
- Faiblesse musculaire
- Aréflexie
- Arthrite
- Difficulté à respirer
- Faible masse musculaire
- Difficulté à manger ou à avaler
- Absence de contrôle de la tête et du cou
- Contractions faciales involontaires
- Modifications musculaires atrophiques
- Fasciculations musculaires
- Aphasie anomique
- Neuropathies sensitives
- Difficulté à s’asseoir, à marcher ou à ramper (nourrissons )
- Faible masse musculaire
- Absence de réflexes tendineux
- Fasciculations
- Pied bot
- Impuissance, ED, et diminution de la puissance sexuelle
Examens et diagnostic
Le dépistage ou le diagnostic de SMA peut être effectué avant, pendant ou même après la grossesse. Veuillez noter qu’un diagnostic établi par un neurologue dans votre pays d’origine est requis pour tous les patients potentiels. Les deux premières options sont préventives et peuvent être réalisées à partir d’échantillons de sang, de tissus ou de matériel génétique dans un laboratoire de dépistage prénatal. La dernière option s’adresse aux personnes vivantes qui présentent des symptômes de la maladie. Des échantillons de sang sont nécessaires pour les tests génétiques afin de rechercher le gène défectueux responsable de SMA. Des médecins formés peuvent également effectuer des examens physiques afin de rechercher certains signes et symptômes, tels que :
- Diminution ou absence des réflexes tendineux
- Contractions involontaires des fibres musculaires
- Signes de faiblesse et de fonte musculaires
Greffes de cellules neurales pour l’amyotrophie spinale
La cause sous-jacente de SMA est l’absence ou une mutation sévère d’un gène appelé SMN1, ou « Survival Motor Neuron 1 ». SMN1 produit une protéine appelée SMA, ou « Survival Motor Neuron ». Cette protéine (ou son absence) est nécessaire à la bonne santé des motoneurones (cellules nerveuses), qui agissent comme les câbles de la moelle épinière et transmettent des signaux aux muscles de tout l’organisme. Sans la protéine SMN, les cellules nerveuses commencent à s’atrophier puis finissent par mourir, entraînant des symptômes de faiblesse et de flaccidité musculaires.
Traitement par cellules souches de SMA en 2026
The Regeneration Center propose des solutions thérapeutiques efficaces pour la famille des maladies neuromusculaires telles que ALS, l’ataxie, les AVC cérébraux, la maladie du motoneurone, la maladie de Parkinson, MS et la maladie d’Alzheimer. Le protocole de traitement estimé à deux semaines à Bangkok vise à augmenter la production des gènes SMN 1 et 2 responsables du bon fonctionnement des motoneurones.[1]
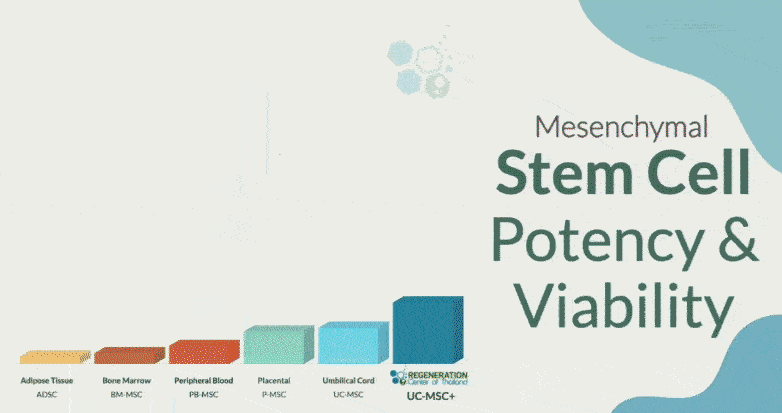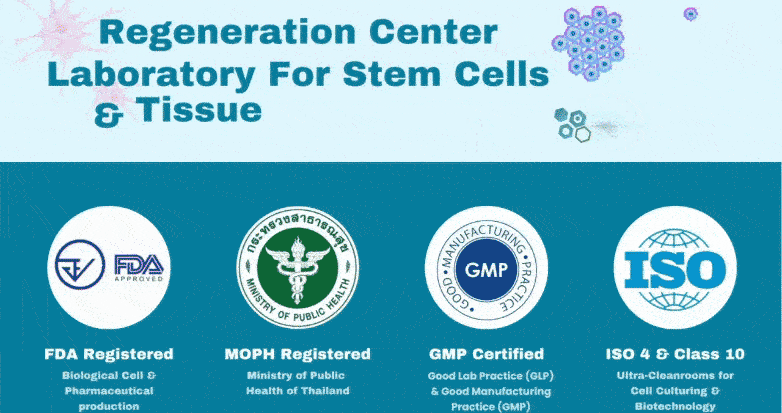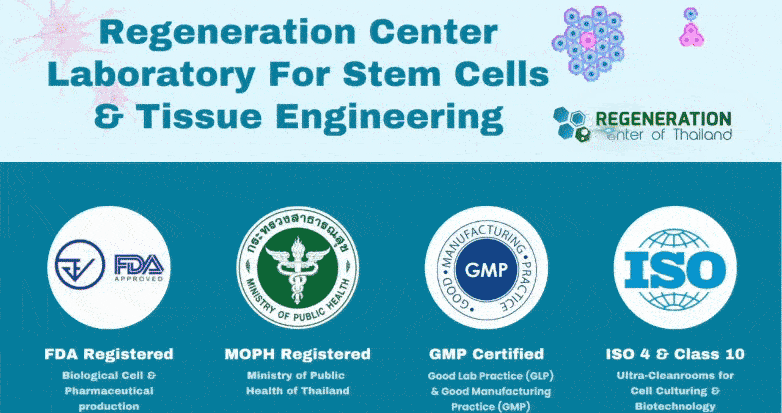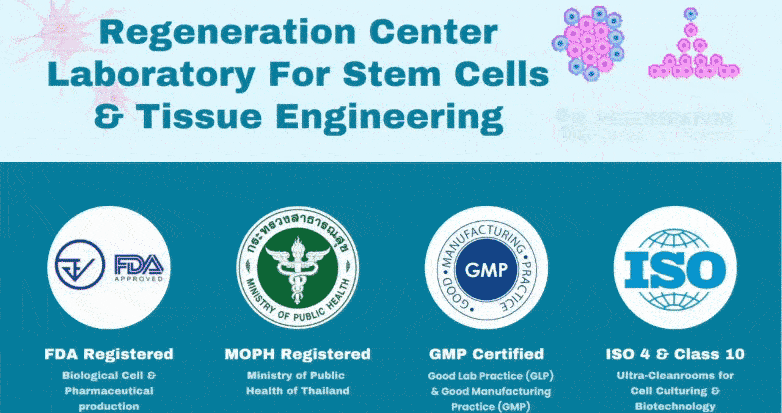
Nous utilisons des cellules mésenchymateuses allogéniques optimisées en laboratoire, dérivées du cordon ombilical, du liquide amniotique ou de placentas sains. Notre protocole thérapeutique est unique car nous nous concentrons sur la greffe de cellules neurales enrichies produisant des facteurs neurotrophiques, principalement responsables de la croissance, de la survie et du fonctionnement des neurones matures.[2] Les facteurs neurotrophiques et les exosomes inhibent également les kinases HGK et GSK-3, empêchant ainsi la mort prématurée des motoneurones. En savoir plus sur les thérapies par cellules souches.
Notre traitement par cellules souches SMA aide à ralentir la progression rapide de la maladie et est utilisé en médecine régénérative depuis plus de 20 ans pour traiter une grande variété de lésions de la moelle épinière et d’autres maladies neuromusculaires qui perturbent la bonne transmission des signaux neuronaux contrôlant nos nerfs et nos mouvements musculaires volontaires.[3]
SMA Présentation du traitement
Méthodes d’administration pour les MSC+ et les cellules souches neurales : Le type de perfusion cellulaire varie selon les besoins du patient. Les cellules souches peuvent être administrées au moyen d’une combinaison de perfusions intraveineuses, d’une administration guidée par stéréotaxie, d’une thérapie par inhalation de cellules mésenchymateuses micro-nébulisées, de perfusions intrathécales et d’une administration cellulaire guidée par fluoroscopie (uniquement en milieu hospitalier). Toutes les injections intrathécales à The Regeneration Center sont réalisées par un neurochirurgien certifié et sont nécessaires pour franchir la barrière hémato-encéphalique.
Réadaptation physique pour “SMA” : la thérapie de réadaptation physique est facultative, mais disponible à temps plein ou à temps partiel après le traitement. La réadaptation physique peut avoir lieu à Bangkok ou dans votre pays d’origine. Nous proposons, sur demande, des installations complètes de réadaptation, des visas médicaux et des hébergements pour les séjours prolongés.
SMA Directives thérapeutiques
En raison de l’hétérogénéité et de la gravité de l’amyotrophie spinale, le coût de son traitement par cellules souches progénitrices neurales nécessitera un examen attentif des besoins médicaux réels des patients. Notre équipe médicale doit examiner les dossiers des patients. Cela peut se faire en personne ou lors d’une consultation virtuelle en ligne. Pour commencer l’évaluation, nous aurons besoin de dossiers médicaux récents, notamment de tout examen diagnostique tel que des biopsies musculaires récentes, une imagerie cérébrale MRI ou des examens CT. Tous les résultats d’examens doivent dater de moins de trois mois.
Pour demander une nouvelle évaluation médicale pour notre traitement SMA en plusieurs étapes, veuillez nous contacter dès aujourd’hui.
Références cliniques publiées
[1] ^ Grunseich, Christopher, Kristen Zukosky, Ilona R Kats, Laboni Ghosh, George G Harmison, Laura C Bott, Carlo Rinaldi, et al. 2014. Motoneurones dérivés de cellules souches de patients atteints d’amyotrophie musculaire spinale et bulbaire. Neurobiology of disease (juin 9). doi:10.1016/j.nbd.2014.05.038. https://www.ncbi.nlm.nih.gov/pubmed/24925468
[2] ^ Wang, Zhi-Bo, Xiaoqing Zhang et Xue-Jun Li. 2012. Reproduction des phénotypes pathologiques spécifiques des motoneurones spinaux dans un modèle cellulaire humain d’amyotrophie spinale. Cell research, no. 3 (décembre 4). doi:10.1038/cr.2012.166. https://www.ncbi.nlm.nih.gov/pubmed/23208423
[3] ^ Zanetta, Chiara, Giulietta Riboldi, Monica Nizzardo, Chiara Simone, Irene Faravelli, Nereo Bresolin, Giacomo P Comi, et Stefania Corti. 2014. Stratégies thérapeutiques moléculaires, génétiques et médiées par les cellules souches pour l’amyotrophie spinale (SMA). Journal of cellular and molecular medicine, no. 2 (janvier 8). doi:10.1111/jcmm.12224. https://www.ncbi.nlm.nih.gov/pubmed/24400925