

La cardiomyopathie dilatée (DCM) est une affection grave du muscle cardiaque caractérisée par l’augmentation de volume et la dilatation d’un ou des deux ventricules, accompagnées d’une contractilité altérée et d’une diminution de la fonction systolique. Elle constitue la troisième cause la plus fréquente d’insuffisance cardiaque et reste la cause sous-jacente la plus fréquente de transplantation cardiaque dans le monde, avec une prévalence estimée à 40 personne sur 100,000.
Qu’est-ce que la cardiomyopathie dilatée (DCM) ?
La cardiomyopathie dilatée survient lorsque les ventricules du cœur s’étirent et s’amincissent, s’agrandissant et s’affaiblissant au point que le cœur ne peut plus pomper efficacement le sang dans l’ensemble de l’organisme. Les patients atteints de DCM présentent généralement une fraction d’éjection ventriculaire gauche (LVEF) inférieure à 40%, soit nettement en dessous de la plage normale de 52%–68%, entraînant fatigue chronique, essoufflement, rétention hydrique et diminution marquée de la qualité de vie. À mesure que les cavités cardiaques se dilatent, les parois musculaires perdent leur capacité à se contracter avec une force suffisante, ce qui entraîne une aggravation progressive de la dysfonction systolique. Ce processus de remodelage pathologique, caractérisé par une augmentation progressive du volume ventriculaire gauche et un amincissement continu des parois ventriculaires, est généralement associé à une diminution régulière de la fraction d’éjection au fil du temps.
 Les options thérapeutiques conventionnelles pour la cardiomyopathie dilatée se sont largement concentrées sur la prise en charge symptomatique et le ralentissement de la progression de la maladie plutôt que sur le traitement de la cause sous-jacente de la dilatation ventriculaire et des lésions myocardiques. Les traitements pharmacologiques standards, notamment les inhibiteurs de ACE, les bêtabloquants, les antagonistes de l’aldostérone et les diurétiques, peuvent aider à contrôler les symptômes, mais ne peuvent pas régénérer le tissu musculaire cardiaque perdu ou endommagé. Pour les patients présentant une DCM avancée ou réfractaire, les seules options restantes sont souvent les dispositifs d’assistance circulatoire mécanique (LVAD) ou la transplantation cardiaque, qui présentent tous deux d’importantes limitations en matière de disponibilité, de coût et de résultats à long terme.
Au cours des deux dernières décennies, la thérapie régénérative par cellules souches s’est imposée comme une approche alternative prometteuse pour les patients atteints de cardiomyopathie dilatée. Des recherches publiées ont démontré que les cellules souches mésenchymateuses peuvent se différencier en cardiomyocytes fonctionnels, favoriser l’angiogenèse, réduire la fibrose myocardique et moduler les processus inflammatoires contribuant à la détérioration cardiaque progressive. Le protocole de thérapie par cellules cardiopoïétiques The Regeneration Center de UC-MSC+ pour DCM vise à restaurer la fonction cardiaque au niveau cellulaire, offrant une option thérapeutique sûre et non chirurgicale aux patients souhaitant améliorer les performances ventriculaires sans les risques associés à une chirurgie à cœur ouvert ou à une transplantation d’organe.
Causes et types de cardiomyopathie dilatée
Les causes de la cardiomyopathie dilatée sont diverses et peuvent être globalement classées en étiologies ischémiques et non ischémiques. Alors que la forme ischémique DCM résulte d’une maladie coronarienne, qui réduit le flux sanguin vers le muscle cardiaque, les formes non ischémiques représentent environ 41 % de l’ensemble des cas et comportent souvent une composante génétique. Les principaux types de cardiomyopathie dilatée comprennent :
Cardiomyopathie dilatée idiopathique
La forme idiopathique de DCM est la forme la plus fréquemment diagnostiquée, lorsque aucune cause secondaire identifiable ne peut être établie. Au cours des 35 dernières années, toutefois, de nombreux cas auparavant classés comme idiopathiques se sont révélés avoir une étiologie génétique, des mutations dans des gènes causaux avérés ayant été identifiées chez jusqu’à 40 % de ces patients. Les variants tronquants du gène TTN (codant la protéine titine) constituent la cause génétique individuelle la plus fréquente, représentant environ 20 % à 25 % de tous les cas génétiques de DCM et 18 % des cas sporadiques.[2]
Cardiomyopathie dilatée familiale
La forme familiale de DCM est définie par la présence de deux parents biologiques ou plus diagnostiqués avec cette affection, ou d’un parent atteint de DCM associée à des antécédents familiaux de mort subite d’origine cardiaque avant l’âge de 35. Environ 25 %–35 % des personnes atteintes de cardiomyopathie dilatée présentent une forme familiale de la maladie. Le mode de transmission est le plus souvent autosomique dominant, bien que des variants dans plus de 20 gènes différents aient été impliqués, dont beaucoup codent des protéines du cytosquelette et du sarcomère essentielles à la contraction du muscle cardiaque. Le Regeneration Center Thailand propose des tests génétiques et des DNA panels complets pour les affections cardiaques héréditaires afin d’aider à identifier les variants associés aux cardiomyopathies familiales.[1]
Cardiomyopathie du péripartum
La cardiomyopathie du péripartum (PPCM) représente une forme distincte de DCM qui se développe au cours du dernier mois de la grossesse ou dans les cinq mois suivant l’accouchement. La recherche a mis en évidence un important chevauchement génétique entre PPCM et la DCM idiopathique, notamment par le biais de TTN variants tronquants communs retrouvés dans environ 10 % de l’ensemble des cas du péripartum. Cette affection est réversible chez environ la moitié des patients atteints, bien que chez d’autres elle puisse évoluer vers une cardiomyopathie dilatée chronique nécessitant une prise en charge continue.
Cardiomyopathie virale et inflammatoire
Certaines infections virales, notamment celles qui provoquent une myocardite, peuvent endommager directement les cardiomyocytes et déclencher une cascade inflammatoire conduisant à une dilatation ventriculaire. Lorsque l’infection virale persiste dans le tissu cardiaque, l’inflammation chronique et les lésions à médiation immunitaire peuvent entraîner une DCM progressive. La cardiomyopathie d’origine auto-immune, dans laquelle le système immunitaire attaque par erreur des cellules cardiaques saines, constitue une autre voie inflammatoire menant à la cardiomyopathie dilatée.
Cardiomyopathie toxique et induite par les médicaments
L’exposition à des substances cardiotoxiques, notamment une consommation chronique excessive d’alcool, l’usage de cocaïne et certains médicaments de chimiothérapie comme la doxorubicine, peut provoquer des lésions des cardiomyocytes et une dilatation ventriculaire progressive. La cardiomyopathie alcoolique, en particulier, est une forme bien établie de DCM toxique qui peut être partiellement réversible après l’arrêt de la consommation d’alcool et avec une prise en charge médicale appropriée.

DCM Symptômes et complications
De nombreux patients atteints de cardiomyopathie dilatée à un stade précoce restent asymptomatiques, ce qui rend le dépistage et le diagnostic précoces difficiles. À mesure que la maladie progresse et que la fonction ventriculaire continue de diminuer, les patients développent généralement des symptômes compatibles avec une insuffisance cardiaque congestive, notamment :
- Fatigue persistante et faiblesse dues à un débit cardiaque insuffisant et à une diminution de l’apport d’oxygène aux tissus dans l’ensemble de l’organisme
- Dyspnée (essoufflement), initialement à l’effort, mais évoluant vers un essoufflement au repos et une orthopnée (difficulté à respirer en position allongée)
- Œdème périphérique gonflement des jambes, des chevilles, des pieds et de l’abdomen causé par une rétention de liquide lorsque le cœur affaibli ne parvient pas à maintenir une pression circulatoire adéquate, ce qui peut également contribuer à des lésions des nerfs périphériques
- Intolérance à l’effort une diminution marquée de la capacité à effectuer des activités physiques auparavant bien tolérées
- Gêne thoracique ou palpitations résultant d’arythmies causées par des modifications structurelles des cavités cardiaques dilatées
- Étourdissements ou syncope (évanouissement), en particulier pendant l’effort, liés à une réduction du débit sanguin cérébral due à une diminution du débit cardiaque
Sans intervention en temps opportun, la cardiomyopathie dilatée peut entraîner plusieurs complications graves, notamment une insuffisance cardiaque progressive, des arythmies cardiaques (y compris une tachycardie ventriculaire potentiellement mortelle), une régurgitation valvulaire due à la dilatation des cavités qui déforme les structures valvulaires, des événements thromboemboliques (formation de caillots sanguins dans les cavités dilatées pouvant provoquer un AVC ischémique ou hémorragique) et un arrêt cardiaque soudain. Le pronostic global des patients atteints de DCM reste réservé : environ 50 % des patients présentant une maladie avancée décèdent dans les cinq ans, et beaucoup deviennent finalement candidats à une transplantation cardiaque ou à des dispositifs d’assistance mécanique.
La cardiomyopathie dilatée et la cardiopathie ischémique peuvent affecter de nombreux organes de l’organisme. Les zones lésées du cœur directement touchées par DCM ne peuvent pas fournir suffisamment de sang aux reins, ce qui affecte ensuite leur capacité à excréter l’eau et le sel (sodium). Cette altération de la fonction rénale peut entraîner une rétention excessive de liquide. Les patients présentant davantage de facteurs de risque cardiométabolique peuvent également développer un œdème pulmonaire (PE), qui survient lorsque l’accumulation de liquide dans les poumons réduit la capacité respiratoire et altère la capacité à l’effort. Du liquide peut également s’accumuler dans le foie, altérant directement la fonction hépatique en réduisant sa capacité à synthétiser des protéines essentielles et à éliminer les substances nocives et les toxines.
La cardiomyopathie dilatée est-elle héréditaire ?
Environ 25 %–35 % des cas de cardiomyopathie dilatée présentent une composante familiale ou héréditaire. Des variants génétiques dans plus de 20 gènes ont été identifiés comme causes potentielles, la plupart des mutations affectant des gènes codant des protéines du cytosquelette et des structures sarcomériques essentielles à la contraction du muscle cardiaque. La cause génétique la plus fréquente implique des variants tronquants du gène TTN (titine), responsables d’environ 25 % des cas familiaux.
The Thailand Regeneration Center propose une gamme complète de tests DNA pour les affections cardiaques et vasculaires héréditaires, notamment des panels couvrant :
DOLK, TAZ, TCAP, TMEM43, TNNC1, TNNI3, JUP, LAMP2, LMNA, MYBPC3, DSC2, DSG2, DSP, EMD, MYH7, MYL2, MYL3, PKP2, PLN, PRKAG2, RAF1, EYA4, ABCC9, ACTC1, ACTN2, FHL1, FKRP, FKTN, FLNC, GAA, GLA, HCN4, AGL, BAG3, TNNT2, TPM1, TTN, TTR, VCL, RBM20, RYR2, SCN5A, SGCD, SLC22A5, CACNA1C, CAV3, CRYAB, CSRP3, DES, ANKRD1, CTNNA3, LDB3, PDLIM3 et DMD.
Plusieurs essais cliniques randomisés et programmes de recherche en cours sur les cellules souches explorent des moyens de traiter les variants de cardiomyopathie génétique au moyen d’une thérapie génique de précision ; toutefois, aucun n’est actuellement approuvé pour un usage clinique. Des études ont montré que des changements alimentaires et une activité physique régulière peuvent contribuer à réduire le risque de DCM progression vers une insuffisance cardiaque terminale.
Comment fonctionne la thérapie par cellules souches pour la cardiomyopathie dilatée
 La thérapie par cellules souches de la cardiomyopathie dilatée représente une approche thérapeutique fondamentalement différente des traitements pharmacologiques conventionnels. Plutôt que de simplement gérer les symptômes de DCM, la thérapie cellulaire régénérative vise à traiter la pathologie sous-jacente en restaurant le tissu cardiaque endommagé aux niveaux cellulaire et moléculaire.
MSC Les cellules souches sont des cellules non spécialisées possédant deux caractéristiques essentielles qui les distinguent des autres types de cellules de notre organisme. Les cellules souches peuvent renouveler naturellement et indéfiniment leur nombre par division cellulaire et signalisation paracrine. Lorsque les cellules souches circulantes détectent des signaux chimiques indiquant un traumatisme, un dysfonctionnement ou une lésion, elles peuvent migrer directement vers la zone lésée et se différencier en cellules spécialisées assurant des fonctions spécifiques, notamment des cardiomyocytes fonctionnels, des cellules neurales, des cellules progénitrices circulantes, des cellules mononucléées et des cellules progénitrices hématopoïétiques. Les mécanismes thérapeutiques par lesquels les cellules souches mésenchymateuses exercent leurs effets cardioprotecteurs et régénératifs comprennent :
Régénération des cardiomyocytes et myogenèse
UC-MSC+ les cellules cardiopoïétiques ont la capacité de se différencier en cardiomyocytes fonctionnels, les cellules musculaires contractiles du cœur. Lorsque des cellules mésenchymateuses soigneusement guidées sont introduites dans des zones de myocarde endommagé, elles peuvent s’y greffer et se différencier en nouvelles cellules musculaires cardiaques qui s’intègrent aux tissus existants, restaurant ainsi la force contractile et améliorant la fonction systolique ventriculaire. Ce processus de cardiomyogenèse thérapeutique est au cœur du potentiel du traitement par cellules souches pour améliorer la fraction d’éjection ventriculaire gauche chez les patients atteints de DCM.
Angiogenèse et formation de nouveaux vaisseaux sanguins
Les cellules souches mésenchymateuses sécrètent une gamme de puissants facteurs de croissance pro-angiogéniques, notamment le facteur de croissance de l’endothélium vasculaire (VEGF) et le facteur de croissance dérivé des plaquettes (PDGF), qui stimulent la formation de nouveaux vaisseaux sanguins dans le tissu myocardique ischémique et fibrotique. Les cellules souches pour DCM agissent principalement en créant de nouveaux vaisseaux sanguins. La néovascularisation et l’angiogenèse améliorent l’apport sanguin et l’oxygénation du cœur lésé, favorisant la survie et le fonctionnement à la fois des cellules transplantées et des cardiomyocytes natifs. L’amélioration de la perfusion microvasculaire coronaire est un élément essentiel d’une récupération cardiaque durable après un traitement par cellules souches.
Effets antifibrotiques et immunomodulateurs
L’un des mécanismes thérapeutiques les plus importants des cellules souches mésenchymateuses réside dans leurs puissantes propriétés immunomodulatrices et anti-inflammatoires. Chez les patients atteints de cardiomyopathie dilatée, l’inflammation chronique et la fibrose myocardique progressive (cicatrisation) sont des facteurs majeurs du remodelage ventriculaire et du déclin fonctionnel. Les données d’un essai clinique provenant de l’étude POSEIDON-DCM ont montré que l’administration de MSC réduisait significativement les taux circulants du facteur de nécrose tumorale alpha (TNF-α), un marqueur inflammatoire essentiel, dans les six mois suivant le traitement. En modulant la réponse immunitaire et en réduisant la formation de tissu fibreux, les cellules souches peuvent contribuer à ralentir ou à inverser le processus de remodelage pathologique qui caractérise la progression de DCM.
Signalisation paracrine et réparation cardiaque médiée par les exosomes
Au-delà de la différenciation cellulaire directe, les cellules souches mésenchymateuses exercent de puissants effets paracrines par la sécrétion de molécules bioactives, de cytokines et de vésicules extracellulaires (exosomes) qui favorisent la réparation tissulaire et la survie cellulaire dans le myocarde environnant. Ces facteurs sécrétés, collectivement appelés sécrétome des cellules souches, stimulent les cellules progénitrices cardiaques endogènes, réduisent l’apoptose des cardiomyocytes (mort cellulaire programmée) et créent un microenvironnement régénératif propice à la guérison. Le protocole de The Regeneration Center intègre des facteurs de croissance issus d’exosomes parallèlement à la thérapie cellulaire afin de maximiser ces bénéfices cardioprotecteurs médiés par les effets paracrines.

Traitement par cellules souches de la cardiomyopathie dilatée
Une fraction d’éjection (EF) de 20 % serait considérée comme un niveau dangereux et indique donc un stade très avancé de cardiomyopathie dilatée et d’insuffisance cardiaque. Les personnes en bonne santé sans maladie cardiovasculaire ont généralement une fraction d’éjection de 52 %–68 %.
Le principal problème dans DCM est que les cavités de pompage du cœur (en particulier le ventricule gauche) s’élargissent, s’étirent et s’affaiblissent, ce qui limite fortement leur capacité à se contracter efficacement et entraîne un pourcentage de EF dangereusement bas. Les parois du ventricule gauche deviennent hypokinétiques, ce qui signifie qu’elles se contractent de manière inefficace, entraînant une diminution de la fraction d’éjection (EF) et l’apparition d’une insuffisance cardiaque systolique. Parmi les autres affections cardiaques susceptibles de bénéficier de nos thérapies régénératives figurent :
- Maladie coronarienne (CAD)
- Angine de poitrine
- Insuffisances biventriculaires
- Troubles des valves cardiaques
- Cardiomyopathie hypertrophique
- Ischémie et cardiopathie ischémique chronique (IHD)
- Insuffisance cardiaque terminale
- Infarctus du myocarde – Crises cardiaques
Lignes directrices pour la thérapie de régénération cardiaque pour 2026
Les thérapies de régénération cardiaque utilisant des cellules dérivées du tissu du cordon ombilical constituent une avancée majeure en médecine régénérative qui nécessite l’introduction de cellules souches mésenchymateuses enrichies (MSC+) dans le tissu cardiaque endommagé. Cette prolifération cellulaire contribue à améliorer les performances et l’état des patients souffrant de cardiomyopathie dilatée, d’insuffisance cardiaque congestive sévère ou d’accident vasculaire cérébral. Les cellules cardiopoïétiques récemment expansées sont soigneusement « transplantées » chez le patient par des perfusions ciblées ou directement dans le muscle cardiaque endommagé, voire par perfusion dans les artères coronaires. Grâce au processus de « Homing », les cellules souches migrent vers le muscle cardiaque pendant des mois après le traitement initial, soutenant la régénération en se différenciant en cellules cardiaques saines et fonctionnelles et en inversant la progression de la cardiomyopathie dilatée.[3]
UC-MSC+ Protocole de thérapie par cellules cardiopoïétiques pour DCM
La thérapie cellulaire clinique de The Regeneration Center pour la cardiomyopathie dilatée utilise un protocole avancé fondé sur des cellules souches mésenchymateuses enrichies dérivées du cordon ombilical (UC-MSC+), soigneusement mises en culture, multipliées et isolées, puis orientées vers une lignée cardiopoïétique avant administration. Ce protocole de régénération cardiaque en plusieurs étapes est conçu pour produire des améliorations mesurables et durables de la fonction ventriculaire grâce à l’extraction, l’expansion et la différenciation appropriées de cellules mésenchymateuses et dérivées de cardiosphères avant des perfusions ciblées.
Le protocole de traitement par cellules souches de la cardiomyopathie dilatée est une procédure complète de 2 semaines réalisée dans nos centres de traitement agréés. Le processus commence par une évaluation cardiovasculaire approfondie, comprenant une échocardiographie actualisée, des panels de biomarqueurs cardiaques et des évaluations fonctionnelles afin d’établir une valeur de référence pour mesurer les résultats du traitement. En fonction de l’état cardiaque actuel du patient, de la gravité de la maladie et de son profil clinique individuel, un plan de traitement personnalisé est élaboré, précisant le nombre total de cellules, la méthode d’administration et le nombre d’étapes de perfusion nécessaires.
Selon le stade et la gravité de la cardiomyopathie dilatée, les patients peuvent nécessiter 2–8 perfusions de cellules mésenchymateuses cardiomyocytaires endogènes et de facteurs de croissance cardiopoïétiques par étape de traitement. Plusieurs étapes de traitement ou l’administration de cellules par injections transendocardiques peuvent être nécessaires chez les patients présentant une dilatation ventriculaire sévère, et les risques liés à la rétention cellulaire, à la prise de greffe, à la survie et au rejet varieront selon la voie d’administration et les comorbidités du patient.
Traitement par cellules souches d’une faible fraction d’éjection dans DCM
- Amélioration durable de la capacité de pompage du cœur et de son aptitude à assurer un apport sanguin adéquat à l’organisme
- Amélioration de la régulation de l’apport et de l’utilisation de O2 (l’oxygène)
- Augmentation de la performance myocardique, de l’équilibre neurohumoral et de la capacité cardiaque fonctionnelle
- Réduction de l’angine de poitrine et de l’inconfort thoracique associés à un dysfonctionnement cardiaque
- Réduction de la taille de l’infarctus avec diminution de la cicatrice du muscle cardiaque et inversion du remodelage ventriculaire pathologique
- Le suivi à long terme (≥12 mois) montre une amélioration notable du bien-être général et de l’endurance physique du patient
- Amélioration de la fraction d’éjection ventriculaire gauche, entraînant une réduction du besoin de réhospitalisation
Données cliniques sur la thérapie par cellules souches dans DCM
Les preuves cliniques en faveur de la thérapie par cellules souches pour la cardiomyopathie dilatée continuent de s’accumuler, plusieurs essais contrôlés randomisés (ECR) et revues  systématiques montrant des améliorations statistiquement significatives de paramètres clés de la fonction cardiaque. A une méta-analyse exhaustive portant sur 385 participants atteints de DCM non ischémique a confirmé que plusieurs types cellulaires, notamment les cellules CD34+, les cellules stromales mésenchymateuses dérivées du tissu du cordon et les cellules stromales mésenchymateuses dérivées du cordon ombilical, se sont révélés prometteurs après transplantation par minithoracotomie ou par voie intracoronaire.
Un essai contrôlé randomisé antérieur portant sur 580 participants a également montré que la thérapie par cellules souches améliorait significativement LVEF par rapport au traitement standard seul, avec des bénéfices supplémentaires sur la distance au test de marche de 6 minutes et sur les indicateurs de qualité de vie. Notre étude récente a recruté 37 patients présentant une insuffisance cardiaque stable d’origine non ischémique et a confirmé à la fois la sécurité et la faisabilité de l’injection transendocardique de cellules souches mésenchymateuses, sans événement indésirable grave apparu sous traitement signalé dans les 30 jours suivant le traitement, ni dans le groupe de cellules allogéniques ni dans le groupe de cellules autologues. De nouvelles preuves cliniques continuent d’émerger des programmes de recherche en cours.
Types de cellules souches utilisées pour le traitement de DCM
La recherche a identifié plusieurs populations distinctes de cellules souches présentant un potentiel thérapeutique pour la cardiomyopathie dilatée. Les trois principales méthodes de dérivation des cardiomyocytes utilisées dans la recherche sur le traitement DCM comprennent les cellules souches hématopoïétiques dérivées de la moelle osseuse, les cellules souches mésenchymateuses (issues de diverses sources tissulaires) et les cellules souches dérivées du tissu adipeux. Plus récemment, certaines sous-populations spécifiques, notamment les cellules CD34+ et les cellules CD45+, ont montré des améliorations particulièrement constantes de la fraction d’éjection.
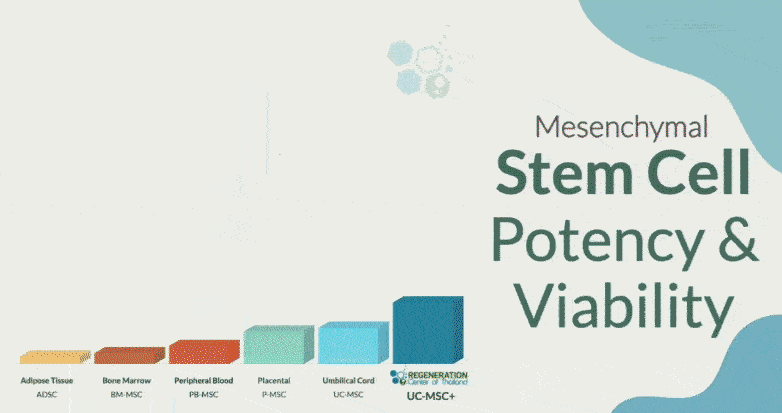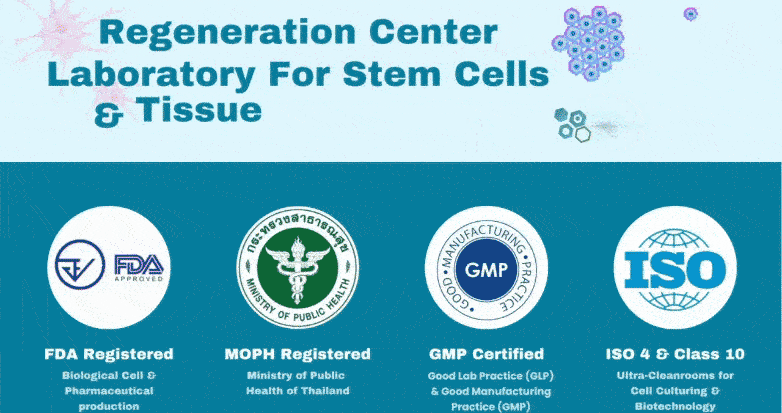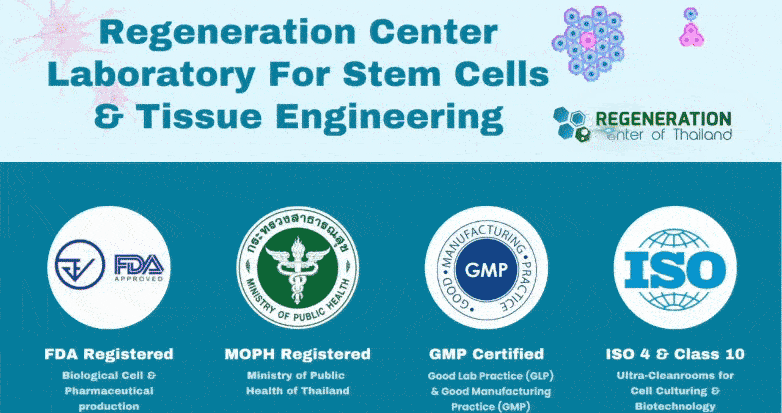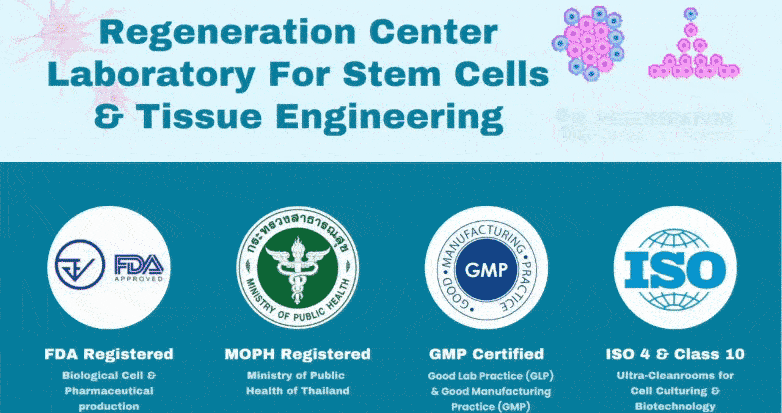
The Regeneration Centerprotocole utilise des cellules stromales mésenchymateuses dérivées du cordon ombilical (UC-MSCs), qui sont enrichies et orientées vers un phénotype cardiopoïétique avant la transplantation. Les sources de cellules somatiques allogéniques et autologues se sont révélées sûres et efficaces en contexte clinique. Le choix du type et de la source cellulaires est déterminé par le profil clinique du patient, son statut immunitaire et les objectifs du traitement afin d’optimiser la prise de greffe, la rétention et l’efficacité thérapeutique.[4]
Suis-je un bon candidat pour la thérapie par cellules souches DCM ?
Le traitement par cellules souches de la cardiomyopathie dilatée peut ne pas être approprié ou efficace pour tous les patients. Les résultats de la thérapie cellulaire, de l’ingénierie du tissu cardiaque et de la régénération cardiaque sont intrinsèquement limités par l’étendue des lésions myocardiques existantes, la durée de la maladie et l’état de santé général du patient. L’équipe médicale de The Regeneration Center procède à une évaluation approfondie du cas de chaque patient avant son admission au programme de traitement.
La thérapie cardiaque MSC+ pour la cardiomyopathie dilatée convient généralement aux patients qui souhaitent :
- Améliorer la performance ventriculaire et le débit cardiaque global
- Améliorer la qualité de vie et la capacité fonctionnelle au quotidien
- Réduire la dépendance aux médicaments contre l’insuffisance cardiaque lorsque cela est cliniquement approprié
- Améliorer les taux de survie à long terme et réduire la fréquence des hospitalisations
- Explorez les alternatives non chirurgicales aux dispositifs d’assistance mécanique ou à la transplantation cardiaque
Les patients présentant une DCM sévèrement avancée, une fibrose myocardique étendue et irréversible, une chirurgie cardiaque récente, une défaillance multiviscérale sévère, des infections systémiques actives ou des comorbidités importantes non contrôlées peuvent ne pas être des candidats appropriés à la thérapie cellulaire. Le LVEF actuel du patient, sa classe fonctionnelle NYHA, la gravité des symptômes, le traitement médicamenteux et la présence ou l’absence de mutations génétiques connues sont tous des facteurs pris en compte lors de l’évaluation de l’admissibilité. Le profilage génétique peut être particulièrement pertinent pour prédire la réponse au traitement, car les données cliniques suggèrent que les résultats peuvent varier considérablement selon l’étiologie génétique sous-jacente de la cardiomyopathie.
Parmi les facteurs de risque et comorbidités courants évalués lors de l’évaluation de l’admissibilité figurent :
- Diabète et néphropathie diabétique
- Hypertension
- Maladie rénale chronique
- Maladie pulmonaire, IPF et BPCO
- Infections virales et bactériennes
- Antécédents d’abus de drogues et d’alcool ayant entraîné une insuffisance hépatique
- Maladies du tissu conjonctif telles que le lupus érythémateux systémique
- Obésité et syndrome métabolique
- Cardiotoxicité antérieure induite par la chimiothérapie
DCM Thérapie par cellules souches vs traitement traditionnel
Les traitements traditionnels de la cardiomyopathie dilatée visent principalement à ralentir la progression de la maladie et à gérer les symptômes au moyen d’un traitement pharmacologique, de l’implantation de dispositifs et, en dernier recours, d’une transplantation. Bien que ces interventions soient des composantes essentielles d’une prise en charge complète de DCM, elles ne permettent ni la régénération du tissu myocardique endommagé ni l’inversion du processus pathologique sous-jacent au niveau cellulaire.
- La thérapie pharmacologique, comprenant des inhibiteurs de ACE, des ARA, des bêtabloquants, des antagonistes de l’aldostérone et des diurétiques, constitue le traitement standard de première intention et peut améliorer significativement les symptômes et ralentir le remodelage ventriculaire. Toutefois, ces médicaments ne peuvent pas remplacer les cardiomyocytes perdus en raison de la fibrose ou de la nécrose, et une proportion importante de patients continue de se détériorer malgré une prise en charge médicale optimale.
- Les thérapies reposant sur des dispositifs, telles que la thérapie de resynchronisation cardiaque (CRT) et les défibrillateurs automatiques implantables (ICDs), apportent des bénéfices importants aux patients admissibles, notamment une meilleure coordination de la contraction ventriculaire et une protection contre la mort cardiaque subite. Cependant, ces interventions traitent les dysfonctionnements électriques et mécaniques sans réparer directement les lésions tissulaires sous-jacentes.
- La transplantation cardiaque demeure le traitement définitif de la cardiomyopathie dilatée terminale, mais elle est fortement limitée par la pénurie chronique d'organes de donneurs, la nécessité d'une immunosuppression à vie et les risques chirurgicaux importants qu'elle implique. Les dispositifs d'assistance ventriculaire gauche (LVAD) servent de pont vers la transplantation ou de traitement définitif, mais présentent eux aussi leur propre ensemble de complications.
En revanche, la thérapie par cellules souches UC-MSC+ pour la cardiomyopathie dilatée cible la maladie à son origine cellulaire, en favorisant la régénération de cardiomyocytes fonctionnels, la création de nouveaux réseaux vasculaires, la réduction des cicatrices fibreuses et la modulation des processus inflammatoires responsables de la détérioration cardiaque progressive. Bien que la thérapie par cellules souches ne remplace pas la prise en charge pharmacologique standard, elle représente une approche régénérative complémentaire susceptible d’aider les patients à obtenir des améliorations de la fonction cardiaque au-delà de ce que les traitements conventionnels seuls peuvent apporter.[5]
Bien démarrer avec le traitement DCM
Notre thérapie cellulaire clinique pour la cardiomyopathie dilatée vise à obtenir des résultats mesurables, ce qui nécessite une extraction adéquate et une expansion des cellules souches mésenchymateuses ainsi que des cellules dérivées de cardiosphères avant la perfusion. Le protocole de régénération cardiaque en plusieurs étapes est une procédure de 2 semaines, avec la possibilité d’une rééducation cardio-physique à Bangkok, Phuket ou Chiang Mai pendant 5–15 jours après le traitement. Compte tenu de la variabilité de la gravité de la cardiomyopathie dilatée, notre équipe médicale doit d’abord comprendre les besoins médicaux actuels du patient afin de déterminer si une thérapie cellulaire pourrait être bénéfique. Un A plan thérapeutique détaillé sera fourni après l’évaluation médicale. Il comprendra un itinéraire jour par jour décrivant le protocole de régénération cellulaire cardiaque, ainsi que des informations telles que le nombre total de nuits nécessaires et le coût médical total et fixe. Pour commencer votre évaluation en vue de la thérapie cardiaque MSC+ du Regeneration Center pour la cardiomyopathie dilatée, veuillez préparer des justificatifs ou des dossiers médicaux récents tels qu’un échocardiogramme, EKG, une épreuve d’effort, un test de la table basculante, un scanner cardiaque CT ou un examen SPECT (tomographie d’émission monophotonique), puis contactez-nous dès aujourd’hui.
Références cliniques publiées
[1] ^ Arom KV, Ruengsakulrach P, Jotisakulratana V. Injection intramyocardique de précurseurs cellulaires angiogéniques pour la cardiomyopathie. Thailand Cardiovasc Thorac Ann. 2008 avr.;16(2):143-8. doi: 10.1177/021849230801600213. PMID: 18381874.
[2] ^Tao S, Yu L, Li J, Wu J, Yang D, Xue T, Zhang L, Xie Z, Huang X. Thérapie par cellules souches pour la cardiomyopathie dilatée non ischémique : revue systématique et méta-analyse. Syst Rev. 2024 nov. 8;13(1):276. doi: 10.1186/s13643-024-02701-2. PMID: 39516841; PMCID: PMC11546504.
[3] ^Roura S, Gálvez-Montón C, Bayes-Genis A. Umbilical cord blood-derived mesenchymal stem cells: new therapeutic weapons for idiopathic dilated cardiomyopathy? Int J Cardiol. 2014 Dec 20;177(3):809-18. doi: 10.1016/j.ijcard.2014.09.128. Epub 2014 Oct 2. PMID: 25305679.
[4] ^Lin H, Ling Y, Pan J, Gong H. Effets thérapeutiques de l’érythropoïétine exprimée dans des cellules souches mésenchymateuses pour la cardiomyopathie dilatée chez le rat. Biochem Biophys Res Commun. 2019 oct. 1;517(4):575-580. doi: 10.1016/j.bbrc.2019.07.053. Publication électronique 2019 août 8. PMID : 31400858.
[5] ^Arom KV, Ruengsakulrach P, Belkin M, Tiensuwan M. Précurseurs de cellules angiogéniques intramyocardiques dans la cardiomyopathie dilatée non ischémique. Bangkok Heart Hospital, Division de chirurgie cardiaque Asian Cardiovasc Thorac Ann. 2009 août;17(4):382-8. doi: 10.1177/0218492309338105. PMID: 19713335.